


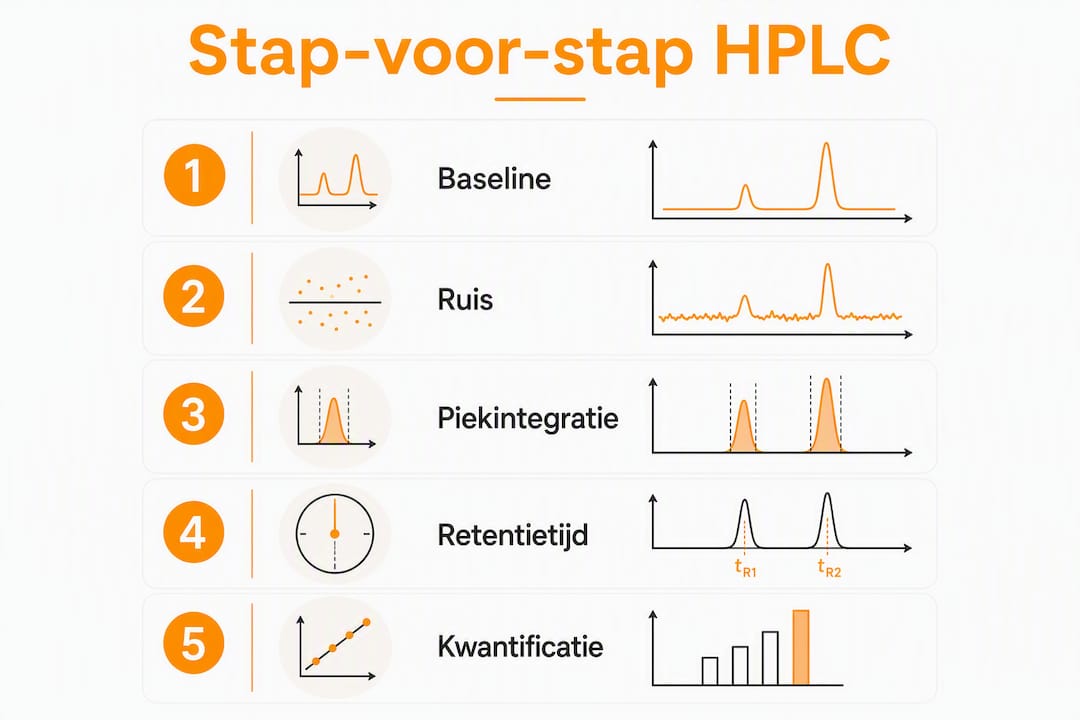
Chromatogram HPLC to graficzne przedstawienie odpowiedzi detektora (oś y, wyrażona w mAu przy detekcji UV) w funkcji czasu elucji lub czasu retencji (oś x, w minutach). Z jednego chromatogramu odczytuje się bezpośrednio trzy rodzaje informacji: identyfikację analitu na podstawie jego czasu retencji (tR), oznaczenie ilościowe na podstawie pola powierzchni piku w połączeniu z krzywą kalibracyjną oraz kontrolę systemu na podstawie parametrów takich jak rozdzielczość (Rs), liczba półek teoretycznych (N) i stabilność linii podstawowej. Systemy firm Waters, Thermo Fisher Scientific i Shimadzu generują ten sam typ wykresu, ale towarzyszące im oprogramowanie do obróbki danych (Empower, Chromeleon i LabSolutions) różni się sposobem integrowania pików i raportowania wyników.
Trzy rzeczy, które sprawdza się w pierwszej minucie:
- Stabilność linii podstawowej: płaska linia podstawowa o niskim poziomie szumów jest warunkiem wiarygodnej integracji.
- Czas retencji w porównaniu z wzorcem: tR każdego piku należy porównać z tR wzorca odniesienia na tym samym systemie.
- Pole powierzchni piku a wysokość piku: do oznaczeń ilościowych zawsze używa się pola powierzchni piku, a nie wysokości piku.
Wskazówka eksperta: Pole powierzchni piku należy sprawdzać przed wysokością piku, a każdą identyfikację weryfikować za pomocą certyfikowanego wzorca odniesienia. Wysokość piku jest bardziej wrażliwa na zmiany szerokości piku spowodowane zmianami kolumny lub przepływu; pole powierzchni piku pozostaje stabilniejsze.
Spis treści
- Co pokazuje anatomia chromatogramu HPLC?
- Jakich wzorów używa się do obliczania parametrów chromatograficznych?
- Jak przejść od pola powierzchni piku do stężenia?
- Jak detektor wpływa na chromatogram?
- Elucja izokratyczna czy gradientowa: co widać na chromatogramie?
- Jak krok po kroku interpretować chromatogram?
- Jakie problemy widać na chromatogramie i jak je rozwiązać?
- Dwa przykłady z pełnymi obliczeniami
- Jakie są zasadnicze różnice między HPLC a GC?
- Jak odczytać czasy retencji i pola powierzchni pików z chromatogramu?
- Oznaczanie ilościowe z krzywą kalibracyjną krok po kroku
- Jak rozpoznać i rozróżnić nakładające się piki?
- Najważniejsze wnioski
- Czego studenci i młodsi naukowcy często nie doceniają
- Polecana literatura uzupełniająca
Co pokazuje anatomia chromatogramu HPLC?
Oś x przedstawia czas retencji w minutach, czasem wyrażony jako objętość elucji (mL). Oś y pokazuje odpowiedź detektora: przy detekcji UV w jednostkach miliabsorbancji (mAu), przy spektrometrii mas jako prąd jonowy, przy refraktometrii w jednostkach współczynnika załamania światła. Odpowiedź detektora w mAu to jednostka najczęściej stosowana w laboratoriach rutynowych.
Podstawowe pojęcia, które rozpoznaje się na każdym wykresie:
- t0 / tM: czas martwy, czyli czas potrzebny substancji niezatrzymywanej na przejście przez kolumnę.
- tR: czas retencji, mierzony od nastrzyku do maksimum piku.
- tR’: zredukowany czas retencji, obliczany jako tR − tM; odzwierciedla rzeczywiste oddziaływanie z fazą stacjonarną.
- Pole powierzchni piku: całka pod krzywą piku; bezpośrednia miara ilości analitu.
- Wysokość piku: maksymalna odpowiedź detektora dla danego piku; przydatna do szybkiego porównania, ale mniej odporna w oznaczeniach ilościowych.
- Współczynnik ogonowania (Tf): miara kształtu piku; wartość idealna to Tf = 1,0, akceptowalna 0,8–1,5.
Linia podstawowa to linia odpowiadająca odpowiedzi detektora przy braku analitów. Szum to losowe fluktuacje wokół tej linii. Stosunek sygnału do szumu (S/N) wynoszący co najmniej 3 przyjmuje się za granicę wykrywalności (LOD), a S/N równy 10 za granicę oznaczalności (LOQ). Dryfująca linia podstawowa, widoczna jako stopniowo rosnąca lub opadająca linia, wskazuje na niestabilność termiczną detektora, niewystarczające zrównoważenie kolumny lub zmieniający się skład fazy ruchomej.
Oprogramowanie takie jak Empower (Waters) czy Chromeleon (Thermo Fisher Scientific) integruje piki automatycznie, wyznaczając linię podstawową od początku do końca piku i obliczając pole między nimi. Kontrola wizualna przed sporządzeniem raportu końcowego pozostaje konieczna: automatyczna integracja czasem nie uwzględnia skośnej linii podstawowej lub integruje nakładające się piki jako jeden.
Jakich wzorów używa się do obliczania parametrów chromatograficznych?
Pięć parametrów wspierających interpretację analityczną i kontrolę systemu wraz z ich wzorami:
Zredukowany czas retencji tR’ = tR − tM
Współczynnik retencji (k) k = tR’ / tM = (tR − tM) / tM
W praktyce pożądana jest wartość k między 1 a 10; poza tym zakresem rozdział przebiega albo zbyt szybko, albo zbyt wolno.
Selektywność (α) α = k₂ / k₁ (gdzie k₂ > k₁)
α > 1 oznacza, że dwie substancje można od siebie odróżnić; im wyższe α, tym lepsza selektywność.
Liczba półek teoretycznych (N) N = 16 × (tR / w)², gdzie w to szerokość piku przy podstawie lub: N = 5,54 × (tR / w₀.₅)², gdzie w₀.₅ to szerokość w połowie wysokości
Wyższe N oznacza lepszą sprawność kolumny. Typowe wartości dla kolumny C18 o długości 150 mm mieszczą się w zakresie od 5 000 do 20 000 półek teoretycznych.
Rozdzielczość (Rs) Rs = 2 × (tR2 − tR1) / (w1 + w2)
Rs ≥ 1,5 to standard rozdziału do linii podstawowej w metodach ilościowych; Rs = 1,0 daje około 4% nakładania się pików.
Współczynnik ogonowania (Tf) Tf = (b / a), gdzie a to odległość od maksimum piku do zbocza wstępującego, a b odległość do zbocza opadającego, mierzone na 5% wysokości piku.
Przykład: obliczanie N i Rs
Przyjmijmy dwa sąsiednie piki o następujących wartościach:
- Pik 1: tR1 = 5,00 min, w1 = 0,40 min
- Pik 2: tR2 = 5,60 min, w2 = 0,44 min
- tM = 0,80 min
Krok 1 — N dla piku 1: N = 16 × (5,00 / 0,40)² = 16 × 156,25 = 2 500 półek teoretycznych
Krok 2 — Rs: Rs = 2 × (5,60 − 5,00) / (0,40 + 0,44) = 2 × 0,60 / 0,84 = 1,43
Rs = 1,43 znajduje się tuż poniżej idealnej granicy 1,5. Do oznaczeń ilościowych zaleca się optymalizację metody: wydłużenie kolumny, zmniejszenie przepływu lub zmianę składu fazy ruchomej.
Jak przejść od pola powierzchni piku do stężenia?
Pole powierzchni piku jest bezpośrednią miarą ilości analitu przechodzącego przez detektor. Dziesięciokrotna różnica pola powierzchni piku odpowiada dziesięciokrotnej różnicy stężenia, pod warunkiem że odpowiedź detektora jest liniowa w zakresie roboczym. Wysokość piku jest bardziej wrażliwa na zmiany szerokości piku, a przez to mniej przydatna do dokładnych oznaczeń ilościowych — częsty błąd studentów polega na utożsamianiu wyższego piku wprost z wyższym stężeniem.
Krok 1: prawidłowa integracja
Granice linii podstawowej należy ustawić ręcznie, jeśli oprogramowanie wyznacza odbiegającą linię podstawową. Szum filtruje się przy użyciu odpowiedniej stałej czasowej, unikając jednak nadmiernej filtracji, która sztucznie poszerza pik.
Krok 2: krzywa kalibracyjna z wzorcami zewnętrznymi
Należy przygotować co najmniej cztery roztwory wzorcowe o znanych stężeniach. Pole powierzchni piku każdego wzorca mierzy się w identycznych warunkach.
| Wzorzec | Stężenie (µg/mL) | Pole powierzchni piku (mAu·s) |
|---|---|---|
| S1 | — | 2 500 |
| S2 | 1,0 | 2 490 |
| S3 | 2,0 | 4 985 |
| S4 | 5,00 | 12 455 |
Krok 3: regresja liniowa i obliczenie dla próbki
Przeprowadza się regresję liniową: Pole = a × Stężenie + b. Dla powyższych danych daje to w przybliżeniu:
a ≈ 2 490 mAu·s na µg/mL, b ≈ 5 mAu·s (wyraz wolny praktycznie równy zeru, co potwierdza dobrą liniowość).
Próbka o zmierzonym polu powierzchni piku 6 200 mAu·s daje:
Stężenie = (6 200 − 5) / 2 490 ≈ 2,49 µg/mL
LOD i LOQ wyznacza się koncepcyjnie na podstawie stosunku sygnału do szumu: LOD przy S/N = 3, LOQ przy S/N = 10. W zakresie walidacji metod ilościowych wytyczna ICH Q2(R1) odwołuje się do dodatkowych kryteriów liniowości, dokładności i precyzji.
Uwaga: odpowiedź detektora różni się w zależności od analitu. Detektor UV przy 254 nm nie reaguje na substancje bez struktury aromatycznej lub sprzężonej. Aby prawidłowo wyznaczyć współczynniki odpowiedzi, należy zawsze używać wzorca odniesienia oznaczanej substancji lub wzorca wewnętrznego o porównywalnej strukturze.
Jak detektor wpływa na chromatogram?
Wybór detektora decyduje o tym, które anality są widoczne, jak czuły jest pomiar i jak interpretuje się oś y.
- Detektor UV/Vis: mierzy absorpcję przy stałej długości fali; podaje wyniki w mAu. Odpowiedni dla związków aromatycznych, peptydów (214 nm dla pasma wiązania peptydowego) i większości substancji farmaceutycznych. Prosty i niezawodny.
- PDA (detektor z matrycą diodową): rejestruje pełne widmo UV w każdym punkcie czasowym. Przydatny do identyfikacji spektralnej i kontroli czystości piku: pik o niespójnym widmie na całej swojej szerokości wskazuje na koelucję.
- MS (spektrometr mas, LC-MS): dostarcza informacji o masie dla każdego piku, co umożliwia potwierdzenie struktury. Niezbędny w analizie śladowej i w przypadku nieznanych związków. Metody jonizacji, takie jak ESI (jonizacja przez elektrorozpylanie) lub APCI, decydują o tym, które związki ulegają jonizacji.
- RI (detektor refraktometryczny): mierzy zmianę współczynnika załamania światła; odpowiedni dla nieabsorbujących analitów, takich jak cukry, polimery i lipidy. Wrażliwy na wahania temperatury i nieprzydatny przy elucji gradientowej.
Praktyczne wskazówki dla poszczególnych detektorów:
- Przy detekcji UV/Vis, aby uzyskać maksymalną czułość, wybiera się długość fali odpowiadającą maksimum absorpcji analitu; 220 nm zapewnia szerokie pokrycie, ale wyższy szum tła.
- Detektor RI należy stabilizować co najmniej 30–60 minut przed użyciem; nawet niewielkie wahania temperatury powodują dryf linii podstawowej.
- Przy LC-MS ustawienia jonizacji (napięcie kapilary, temperatura) sprawdza się dla każdej klasy analitów; niewłaściwe ustawienie całkowicie tłumi sygnał.
Wskazówka eksperta: Przy oznaczeniach ilościowych zawsze należy sprawdzić, czy odpowiedź detektora jest liniowa w badanym zakresie stężeń. Wartość R² krzywej kalibracyjnej poniżej 0,995 sygnalizuje przekroczenie zakresu liniowości lub zakłócenia pomiaru.
Elucja izokratyczna czy gradientowa: co widać na chromatogramie?
W elucji izokratycznej skład fazy ruchomej pozostaje stały przez cały przebieg analizy. Czasy retencji są powtarzalne, a metodę łatwo zwalidować. Piki składników eluowanych wcześnie są wąskie i ostre; składniki eluowane później ulegają poszerzeniu wskutek dyfuzji podłużnej.
W elucji gradientowej stosunek składników fazy ruchomej (np. woda/acetonitryl) zmienia się stopniowo w trakcie analizy. Piki eluowane później ulegają zawężeniu: eluują ostrzej niż w warunkach izokratycznych, co zwiększa czułość. Elucja gradientowa jest niezbędna w przypadku próbek zawierających składniki o szerokim zakresie polarności, takich jak ekstrakty biologiczne czy mieszaniny peptydów.
Widoczne różnice na chromatogramie:
- Elucja izokratyczna: równomiernie stabilna linia podstawowa, rosnąca szerokość pików przy dłuższych czasach retencji, stabilna absorpcja tła.
- Elucja gradientowa: rosnąca lub opadająca linia podstawowa wskutek zmieniającej się absorpcji UV fazy ruchomej (absorpcja rozpuszczalnika), zawężone piki składników eluowanych późno oraz faza ponownego zrównoważenia na końcu analizy.
Elucję izokratyczną wybiera się dla prostych próbek ze składnikami o porównywalnej polarności oraz tam, gdzie walidacja metody wymaga prostoty. Elucję gradientową wybiera się, gdy czasy retencji składników są zbyt odległe, by wystarczyły jedne warunki izokratyczne, lub gdy późne piki stają się zbyt szerokie do wiarygodnej integracji.
Jak krok po kroku interpretować chromatogram?
Uporządkowane podejście zapobiega późnemu wykrywaniu błędów w danych. Poniższa lista kontrolna stanowi minimalny protokół dla każdej analizy.
- Sprawdzenie linii podstawowej i szumu: czy linia podstawowa jest płaska i stabilna przed pierwszym pikiem? Szum powyżej 0,5 mAu przy detekcji UV wymaga zbadania przyczyny (odgazowanie, wymiana filtra).
- Porównanie czasów retencji z wzorcem odniesienia: tR każdego analitu nie może odbiegać o więcej niż ±0,1 min od wzorca na tym samym systemie w tych samych warunkach.
- Ocena kształtu piku: współczynnik ogonowania między 0,8 a 1,5; Tf > 2,0 wskazuje na degradację kolumny lub silną adsorpcję na centrach aktywnych.
- Sprawdzenie ustawień integracji: czy granice linii podstawowej są prawidłowo ustawione? Czy nakładające się piki są prawidłowo rozdzielone, czy zintegrowane jako jeden?
- Obliczenie Rs dla par krytycznych: Rs ≥ 1,5 dla metod ilościowych; Rs < 1,0 wymaga korekty metody.
- Sprawdzenie wzorca wewnętrznego lub odzysku: stosunek pól powierzchni piku wzorca wewnętrznego nie może różnić się o więcej niż ±2% między nastrzykami.
Kryteria akceptacji testu przydatności systemu
| Parametr | Typowa granica akceptacji |
|---|---|
| Liczba półek teoretycznych (N) | ≥ 2000 (zależnie od metody) |
| Rozdzielczość (Rs) | ≥ 1,5 dla par krytycznych |
| Współczynnik ogonowania (Tf) | 0,8–1,5 |
| RSD pola powierzchni piku (n=6) | ≤ 1,0% dla metod ilościowych |
| RSD czasu retencji (n=6) | ≤ 0,5% |
Jeśli jeden lub więcej parametrów wykracza poza granice akceptacji, nie należy powtarzać analizy bez uprzedniego ustalenia przyczyny. Powtórzona analiza przy tej samej usterce systemu nie dostarcza użytecznych danych.
Jakie problemy widać na chromatogramie i jak je rozwiązać?
Artefakty na chromatogramie są sygnałami diagnostycznymi, a nie dziełem przypadku. Każdy wzorzec wskazuje na konkretną przyczynę.
- Dryfująca linia podstawowa: przyczyną jest niewystarczające zrównoważenie kolumny, wahania temperatury lub zmieniający się skład fazy ruchomej. Rozwiązanie: zrównoważyć kolumnę co najmniej 10 objętościami kolumny, sprawdzić temperaturę termostatu kolumny i używać świeżo przygotowanej fazy ruchomej.
- Wysoki szum: pęcherzyki powietrza w detektorze lub fazie ruchomej, zanieczyszczona cela przepływowa lub uszkodzona lampa. Należy odgazować fazę ruchomą helem lub próżniowo, oczyścić celę przepływową, a w detektorach UV wymienić lampę deuterową.
- Piki duchy: piki bez odpowiadającego im analitu, spowodowane zanieczyszczeniami fazy ruchomej, przeniesieniem z poprzedniego nastrzyku lub zanieczyszczeniem układu dozowania. Należy przepłukać system silnym rozpuszczalnikiem i sprawdzić procedurę płukania igły.
- Koelucja: dwa anality eluują jako jeden szeroki lub asymetryczny pik. Rs zwiększa się przez wydłużenie kolumny, korektę gradientu lub wybór innej fazy stacjonarnej. Detekcja PDA pomaga wykryć koelucję na podstawie niespójności spektralnej na całej szerokości piku.
- Rozszczepione piki: pik z dwoma maksimami, spowodowany pustką w kolumnie, złym rozpuszczeniem próbki lub zbyt silnym rozpuszczalnikiem w próbce. Należy sprawdzić głowicę kolumny, rozpuścić próbkę w fazie ruchomej i zmniejszyć objętość nastrzyku.
- Szerokie piki: zbyt duże natężenie przepływu, zbyt duża objętość nastrzyku lub degradacja kolumny. Należy zmniejszyć przepływ, zmniejszyć objętość nastrzyku lub wymienić kolumnę.
Wskazówka eksperta: Każdą zmianę należy systematycznie dokumentować: datę, partię fazy ruchomej, identyfikator kolumny i liczbę nastrzyków wykonanych na kolumnie. Powtarzające się artefakty niemal zawsze da się powiązać z konkretną partią lub kolumną, która osiągnęła koniec okresu eksploatacji.
Dwa przykłady z pełnymi obliczeniami
Przykład A: identyfikacja na podstawie czasu retencji
Dane wyjściowe dla analizy peptydu:
- tM = 0,80 min (zmierzony z użyciem markera niezatrzymywanego, np. uracylu)
- tR wzorca odniesienia (np. GHK-Cu): 6,40 min
- tR próbki: 6,38 min
Obliczenie zredukowanego czasu retencji: tR’ (wzorzec) = 6,40 − 0,80 = 5,60 min tR’ (próbka) = 6,38 − 0,80 = 5,58 min
Różnica 0,02 min (1,2 sekundy) mieści się w granicy akceptacji ±0,1 min. Pik w próbce zostaje wstępnie zidentyfikowany jako substancja docelowa. Ostateczne potwierdzenie wymaga drugiej, ortogonalnej metody lub potwierdzenia za pomocą MS.
Przykład B: oznaczanie ilościowe metodą wzorca zewnętrznego
Wykorzystuje się dane kalibracyjne z sekcji 4 (a = 2 490 mAu·s na µg/mL, b = 5 mAu·s).
| Wzorzec | Stężenie (µg/mL) | Zmierzone pole (mAu·s) | Obliczone pole (mAu·s) |
|---|---|---|---|
| S1 | — | 2 500 | 2 500 |
| S2 | 1,0 | 2 490 | 2 490 |
| S3 | 2,0 | 4 985 | 4 985 |
| S4 | 5,00 | 12 455 | 12 455 |
| Próbka | nieznane | 6 200 | — |
Stężenie próbki = (6 200 − 5) / 2 490 = 2,49 µg/mL
Liniowość (R² ≈ 0,9999) potwierdza, że metoda nadaje się do oznaczeń ilościowych w tym zakresie. Ustawienia integracji, identyfikację kolumny i numery partii wzorców należy dołączać do każdego raportu: powtarzalność można wykazać tylko wtedy, gdy warunki są w pełni udokumentowane.
Wskazówka eksperta: Ustawienia integracji warto zapisać jako plik metody w oprogramowaniu do obróbki danych (Empower, Chromeleon lub LabSolutions). Ręczne korekty w każdej analizie są źródłem zmienności i sprawiają, że porównanie między analizami staje się niewiarygodne.
Jakie są zasadnicze różnice między HPLC a GC?
Obie techniki dają chromatogram z czasem retencji na osi x i odpowiedzią detektora na osi y, ale ich obszary zastosowań i wymagania istotnie się różnią.
| Cecha | HPLC | GC |
|---|---|---|
| Stan skupienia próbki | Ciecz lub substancja rozpuszczona w rozpuszczalniku | Lotna lub dająca się odparować |
| Wymagana stabilność termiczna | Nie | Tak (zakres temperatur zależny od metody) |
| Typowe detektory | UV/Vis, PDA, MS, RI | FID, TCD, MS, ECD |
| Odpowiednie anality | Polarne, jonowe, duże cząsteczki (peptydy, białka, cukry) | Małe, lotne, stabilne termicznie cząsteczki |
| Faza ruchoma | Ciekły rozpuszczalnik (woda/acetonitryl, woda/metanol) | Obojętny gaz nośny (hel, azot) |
Praktyczna reguła: HPLC wybiera się dla związków nielotnych, labilnych termicznie lub polarnych, takich jak peptydy, aminokwasy i farmaceutyczne substancje czynne. GC jest metodą z wyboru dla lotnych związków organicznych, rozpuszczalników resztkowych i gazów.
Jak odczytać czasy retencji i pola powierzchni pików z chromatogramu?
Wydobywanie danych ilościowych z chromatogramu to umiejętność wymagająca precyzji, a nie wyłącznie znajomości oprogramowania.
Wyznaczanie czasu retencji: w oprogramowaniu do obróbki danych należy powiększyć obszar maksimum piku. Wartość tR odczytuje się w dokładnym maksimum, a nie na zboczu. W przypadku pików asymetrycznych maksimum może wizualnie się przesuwać; należy wtedy użyć wartości obliczonej przez oprogramowanie na podstawie drugiej pochodnej.
Odczyt pola powierzchni piku: najpierw należy sprawdzić granice linii podstawowej ustawione przez oprogramowanie. Linia podstawowa rozpoczynająca się zbyt wcześnie lub zbyt późno prowadzi do zawyżenia lub zaniżenia pola. W przypadku nakładających się pików wybiera się podział prostopadły (pionowa linia w dolinie) lub metodę stycznej, w zależności od stopnia nakładania się i specyfikacji metody.
Praktyczne kroki w oprogramowaniu do obróbki danych:
- Otworzyć chromatogram w trybie integracji (np. „Integration Events” w Empower lub „Peak Integration” w LabSolutions firmy Shimadzu).
- Ustawić minimalną szerokość piku i próg tak, aby tłumić szum, nie pomijając rzeczywistych pików.
- Wyeksportować tabelę integracji z tR, polem powierzchni piku, wysokością piku i współczynnikiem asymetrii do arkusza kalkulacyjnego w celu dalszych obliczeń.
- Porównać odczytane wartości tR z wzorcem odniesienia na tym samym systemie; odchylenie większe niż ±0,1 min wymaga weryfikacji.
Oznaczanie ilościowe z krzywą kalibracyjną krok po kroku
Pełna procedura oznaczania ilościowego składa się z pięciu kroków wykonywanych w ustalonej kolejności.
Krok 1 — Przygotowanie roztworów wzorcowych: należy przygotować co najmniej cztery poziomy stężeń obejmujące oczekiwany zakres stężeń próbki. Używa się certyfikowanych wzorców odniesienia o znanej czystości; w przypadku peptydów niezbędne są certyfikaty analizy (CoA) dostawcy dla konkretnej partii.
Krok 2 — Pomiar wzorców: każdy wzorzec nastrzykuje się co najmniej dwukrotnie w identycznych warunkach (kolumna, faza ruchoma, przepływ, temperatura, objętość nastrzyku). Oblicza się średnie pole powierzchni piku dla każdego poziomu stężenia.
Krok 3 — Wyznaczenie krzywej kalibracyjnej: na wykresie przedstawia się średnie pole powierzchni piku (y) w funkcji stężenia (x). Przeprowadza się regresję liniową. Krzywą przyjmuje się tylko wtedy, gdy R² ≥ 0,999 w przypadku ilościowych metod farmaceutycznych lub co najmniej R² ≥ 0,995 zgodnie z zasadami ICH Q2(R1).
Krok 4 — Pomiar próbki: próbkę nastrzykuje się w dokładnie takich samych warunkach jak wzorce. Odczytuje się pole powierzchni piku.
Krok 5 — Obliczenie stężenia: korzysta się z równania regresji:
Stężenie (µg/mL) = (Zmierzone pole − b) / a
gdzie a to nachylenie, a b wyraz wolny krzywej kalibracyjnej.
Należy sprawdzić, czy obliczone stężenie mieści się w skalibrowanym zakresie. Jeśli wartość wykracza poza zakres, próbkę rozcieńcza się i powtarza pomiar.
Jak rozpoznać i rozróżnić nakładające się piki?
Nakładające się piki to jedno z najczęstszych wyzwań w analizie HPLC. Rozpoznaje się je po szerokim, asymetrycznym piku z ramieniem lub doliną między dwoma maksimami albo po piku, którego widmo (przy detekcji PDA) jest niespójne na całej jego szerokości.
Metody rozróżniania nakładających się pików:
Poprawa rozdziału chromatograficznego: Rs zwiększa się przez wydłużenie kolumny, zmniejszenie wielkości ziaren fazy stacjonarnej (np. z 5 µm do cząstek sub-2-mikronowych 1,8 µm w UHPLC), optymalizację gradientu lub wybór innej fazy stacjonarnej (np. z C18 na C8 lub fenylową).
Dekonwolucja w oprogramowaniu do obróbki danych: zaawansowane metody integracji, takie jak dopasowanie EMG (Exponentially Modified Gaussian, wykładniczo zmodyfikowana funkcja Gaussa), modelują matematycznie kształt piku i rozdzielają nakładające się udziały. Oprogramowanie takie jak Chromeleon (Thermo Fisher Scientific) i Empower (Waters) oferuje opcje dekonwolucji. Metoda działa najlepiej, gdy piki są częściowo rozdzielone (Rs między 0,5 a 1,0), a ich kształty są znane.
Dekonwolucja spektralna PDA: jeśli dwie nakładające się substancje mają różne widma UV, detekcja PDA pozwala rozdzielić ich udziały dla poszczególnych długości fali. Nie jest to pełny rozdział chromatograficzny, ale dostarcza informacji ilościowych o każdym składniku.
Dodanie wzorca wewnętrznego: wzorzec wewnętrzny o znanym czasie retencji bliskim nakładającym się pikom pomaga skalibrować granicę integracji i skorygować błędy systematyczne.
Przy silnym nakładaniu się pików (Rs < 0,5) jedynym wiarygodnym rozwiązaniem jest optymalizacja metody chromatograficznej. Dekonwolucja wprowadza niepewność zależną od modelu, która ogranicza dokładność oznaczeń ilościowych.
Najważniejsze wnioski
Chromatogram HPLC zapewnia identyfikację, oznaczenie ilościowe i kontrolę systemu w jednym pomiarze, pod warunkiem że linia podstawowa jest stabilna, integracja jest prawidłowo ustawiona, a czasy retencji porównuje się z certyfikowanymi wzorcami odniesienia.
| Zagadnienie | Szczegóły |
|---|---|
| Identyfikacja na podstawie czasu retencji | tR próbki należy zawsze porównywać z wzorcem odniesienia na tym samym systemie; odchylenie ≤ 0,1 min jest akceptowalne. |
| Oznaczanie ilościowe na podstawie pola powierzchni piku | Należy używać pola powierzchni piku, a nie wysokości piku, i wyznaczać krzywą kalibracyjną z co najmniej czterech wzorców (R² ≥ 0,999). |
| Kontrola przydatności systemu | Przed raportowaniem należy sprawdzić N, Rs (≥ 1,5), współczynnik asymetrii (0,8–1,5) i RSD pola powierzchni piku (≤ 1,0%). |
| Prowadzenie dokumentacji | Ustawienia integracji, identyfikator kolumny, numery partii i certyfikaty CoA należy zapisywać dla każdej analizy na potrzeby powtarzalności i diagnozowania problemów. |
| Postępowanie z nakładającymi się pikami | Należy poprawić Rs metodami chromatograficznymi lub zastosować dekonwolucję EMG; przy Rs < 0,5 konieczna jest optymalizacja metody. |
Czego studenci i młodsi naukowcy często nie doceniają
Techniczną stronę interpretacji wyników HPLC można opanować z podręczników i samouczków. Mniej uwagi poświęca się dyscyplinie dokumentowania i wartości świadomego zmieniania tylko jednego parametru naraz.
Częsty błąd: powtarzanie analizy bez zrozumienia przyczyny odchylenia. Jeśli współczynnik asymetrii nagle wynosi 2,3, podczas gdy wczoraj wynosił 1,1, powtarzanie nie ma sensu, dopóki nie ustali się przyczyny. Systematyczna dokumentacja, obejmująca wiek kolumny, partię fazy ruchomej i historię nastrzyków, umożliwia tego rodzaju diagnozę.
Zalecanymi materiałami do nauki są podstawowe przewodniki HPLC firmy Waters i samouczki Thermo Fisher Scientific — jedne i drugie są swobodnie dostępne i zawierają przykładowe chromatogramy z omówieniem. Shimadzu udostępnia praktyczne wyjaśnienia ustawień integracji w dokumentacji LabSolutions. W zakresie pojęć walidacyjnych (LOD, LOQ, liniowość, precyzja) podstawowym źródłem jest ICH Q2(R1).
Warto ćwiczyć z cyfrowymi narzędziami do integracji, integrując ten sam zestaw danych kilkakrotnie przy różnych ustawieniach i porównując wyniki. Własne analizy należy porównywać z opublikowanymi chromatogramami referencyjnymi tych samych związków. Warto prowadzić dziennik laboratoryjny, w którym zapisuje się nie tylko wyniki, ale także decyzje: dlaczego linię podstawową wyznaczono właśnie tutaj, dlaczego ten pik zintegrowano jako jeden składnik?
Wskazówka eksperta: Podczas optymalizacji metody należy zawsze zmieniać jeden parametr naraz. Dwie jednoczesne zmiany uniemożliwiają odróżnienie przyczyny od skutku.
Polecana literatura uzupełniająca
- Przewodnik HPLC firmy Waters: praktyczne wyjaśnienie identyfikacji i oznaczania ilościowego z przykładami obliczeń pola powierzchni piku i kalibracji; przystępny dla studentów i laboratoriów rutynowych.
- Samouczki Chromeleon firmy Thermo Fisher Scientific: wyjaśnienie krok po kroku ustawień integracji, przydatności systemu i systemów danych; dostępne na stronie internetowej Thermo Fisher Scientific.
- Dokumentacja Shimadzu LabSolutions: praktyczne instrukcje dotyczące ustawień integracji i interpretacji chromatogramów; przydatne dla użytkowników systemów Shimadzu.
- Czas retencji (chromatografia) — Wikipedia: zwięzła niderlandzkojęzyczna definicja tR, tM i tR’ wraz ze wzorami; przydatna jako szybkie źródło informacji.
- ICH Q2(R1) — Validation of Analytical Procedures: podstawowa międzynarodowa wytyczna dotycząca walidacji metod ilościowych, obejmująca kryteria liniowości, LOD, LOQ, dokładności i precyzji. Dostępna na stronie internetowej ICH (ich.org).
- UHPLCs — How to read HPLC data: niderlandzkojęzyczne praktyczne objaśnienie interpretacji chromatogramów, kontroli linii podstawowej i integracji.
Dutchpeptidelabs dostarcza do każdego produktu certyfikat analizy (CoA) dla konkretnej partii, oparty na niezależnych analizach HPLC. Wyniki laboratoryjne są publicznie dostępne i pokazują chromatogramy czystości oraz dane integracji dla każdej partii. Badaczom, którzy chcą zrozumieć kontrolę jakości peptydów takich jak KPV, certyfikaty te dają konkretny przykład zastosowania oznaczeń ilościowych metodą HPLC w praktyce.
Niniejszy artykuł zawiera ogólne informacje naukowe dotyczące analizy HPLC. W sprawach walidacji metod i zastosowań regulacyjnych należy kierować się obowiązującymi wytycznymi (ICH Q2(R1)) i skonsultować się z wykwalifikowanym chemikiem analitykiem.