


Un cromatograma de HPLC es una representación gráfica de la respuesta del detector (eje y, expresada en mAU en la detección UV) frente al tiempo de elución o de retención (eje x, en minutos). De un solo cromatograma se obtienen directamente tres tipos de información: la identificación de un analito a través de su tiempo de retención (tR), la cuantificación a través del área del pico en combinación con una recta de calibrado, y una comprobación del sistema a través de parámetros como la resolución (Rs), los platos teóricos (N) y la estabilidad de la línea base. Los sistemas de Waters, Thermo Fisher Scientific y Shimadzu generan todos el mismo tipo de gráfico, pero el software de datos correspondiente (Empower, Chromeleon y LabSolutions) difiere en la forma de integrar y notificar los picos.
Las tres cosas que se comprueban en el primer minuto:
- Estabilidad de la línea base: una línea base plana y con poco ruido es la condición previa para una integración fiable.
- Tiempo de retención frente a una referencia: compara el tR de cada pico con el de un patrón de referencia en el mismo sistema.
- Área del pico frente a altura del pico: utiliza siempre el área del pico para la cuantificación, no la altura del pico.
Consejo práctico: Comprueba el área del pico antes que la altura del pico y verifica cada identificación con un patrón de referencia certificado. La altura del pico es más sensible a las variaciones de anchura del pico causadas por cambios en la columna o en el flujo; el área del pico se mantiene más estable.
Índice
- ¿Qué muestra la anatomía de un cromatograma de HPLC?
- ¿Qué fórmulas se utilizan para los parámetros cromatográficos?
- ¿Cómo se pasa del área del pico a la concentración?
- ¿Cómo influye el detector en el cromatograma?
- Isocrática o en gradiente: ¿qué se ve en el cromatograma?
- ¿Cómo se interpreta un cromatograma paso a paso?
- ¿Qué problemas se ven en un cromatograma y cómo se resuelven?
- Dos ejemplos resueltos con cálculos completos
- ¿Cuáles son las diferencias fundamentales entre la HPLC y la GC?
- ¿Cómo se extraen los tiempos de retención y las áreas de los picos de un cromatograma?
- Cuantificación paso a paso con una curva de calibrado
- ¿Cómo se reconocen y distinguen los picos solapados?
- Conclusiones principales
- Lo que los estudiantes y los científicos noveles suelen subestimar
- Lecturas recomendadas
¿Qué muestra la anatomía de un cromatograma de HPLC?
El eje x indica el tiempo de retención en minutos, a veces expresado como volumen de elución (mL). El eje y muestra la respuesta del detector: en la detección UV, en miliunidades de absorbancia (mAU); en la espectrometría de masas, como corriente iónica; en la refractometría, como unidades de índice de refracción. La respuesta del detector en mAU es la unidad más utilizada en los laboratorios de rutina.
Términos fundamentales que reconocerá en cualquier gráfico:
- t0 / tM: tiempo muerto, el tiempo que necesita una sustancia no retenida para atravesar la columna.
- tR: tiempo de retención, medido desde la inyección hasta el máximo del pico.
- tR’: tiempo de retención neto (o ajustado), calculado como tR − tM; representa la interacción real con la fase estacionaria.
- Área del pico: la integral bajo la curva del pico; una medida directa de la cantidad de analito.
- Altura del pico: la respuesta máxima del detector en un pico; útil para una comparación rápida, pero menos robusta para la cuantificación.
- Factor de cola (Tf): una medida de la forma del pico; lo ideal es Tf = 1,0 y lo aceptable, 0,8–1,5.
La línea base es la línea que representa la respuesta del detector en ausencia de analitos. El ruido es la fluctuación aleatoria en torno a esa línea base. Una relación señal/ruido (S/N) de al menos 3 se considera el límite de detección (LOD); una S/N de 10, el límite de cuantificación (LOQ). Una línea base con deriva, visible como una línea que sube o baja gradualmente, indica inestabilidad térmica del detector, un equilibrado insuficiente de la columna o una composición cambiante de la fase móvil.
Programas como Empower (Waters) o Chromeleon (Thermo Fisher Scientific) integran los picos automáticamente trazando una línea base desde el inicio hasta el final de un pico y calculando el área comprendida entre ambos. La inspección visual antes del informe final sigue siendo necesaria: la integración automática a veces no detecta una línea base inclinada o integra picos solapados como uno solo.
¿Qué fórmulas se utilizan para los parámetros cromatográficos?
Los cinco parámetros en los que se apoyan la interpretación analítica y la comprobación del sistema, con sus fórmulas:
Tiempo de retención neto tR’ = tR − tM
Factor de capacidad (k) k = tR’ / tM = (tR − tM) / tM
En la práctica es deseable un valor de k entre 1 y 10; fuera de este intervalo, la separación es demasiado rápida o demasiado lenta.
Selectividad (α) α = k₂ / k₁ (donde k₂ > k₁)
α > 1 significa que dos sustancias pueden distinguirse; cuanto mayor es α, mejor es la selectividad.
Platos teóricos (N) N = 16 × (tR / w)², donde w es la anchura del pico en la base o bien: N = 5,54 × (tR / w₀.₅)², donde w₀.₅ es la anchura a media altura
Un N más alto indica un mejor rendimiento de la columna. Los valores típicos para una columna C18 de 150 mm se sitúan entre 5000 y 20 000 platos teóricos.
Resolución (Rs) Rs = 2 × (tR2 − tR1) / (w1 + w2)
Rs ≥ 1,5 es el estándar para la separación a línea base en métodos cuantitativos; Rs = 1,0 da aproximadamente un 4 % de solapamiento.
Factor de cola (Tf) Tf = (b / a), donde a es la distancia desde el máximo del pico hasta el flanco anterior y b la distancia hasta el flanco posterior, medidas al 5 % de la altura del pico.
Ejemplo resuelto: cálculo de N y Rs
Supongamos dos picos contiguos con los siguientes valores:
- Pico 1: tR1 = 5,00 min, w1 = 0,40 min
- Pico 2: tR2 = 5,60 min, w2 = 0,44 min
- tM = 0,80 min
Paso 1 — N para el pico 1: N = 16 × (5,00 / 0,40)² = 16 × 156,25 = 2500 platos teóricos
Paso 2 — Rs: Rs = 2 × (5,60 − 5,00) / (0,40 + 0,44) = 2 × 0,60 / 0,84 = 1,43
Rs = 1,43 queda justo por debajo del límite ideal de 1,5. Para la cuantificación es recomendable optimizar el método: aumentar la longitud de la columna, reducir el flujo o ajustar la composición de la fase móvil.
¿Cómo se pasa del área del pico a la concentración?
El área del pico es una medida directa de la cantidad de analito que pasa por el detector. Una diferencia de un factor 10 en el área del pico corresponde a una diferencia de un factor 10 en la concentración, siempre que la respuesta del detector sea lineal en el intervalo de trabajo. La altura del pico es más sensible a las variaciones de anchura del pico y, por tanto, menos adecuada para una cuantificación exacta; es un error frecuente entre los estudiantes equiparar directamente un pico más alto con una concentración más alta.
Paso 1: integración correcta
Fija manualmente los límites de la línea base si el software traza una línea base desviada. Filtra el ruido con una constante de tiempo adecuada, pero evita un filtrado excesivo, que ensancha el pico de forma artificial.
Paso 2: recta de calibrado con patrones externos
Prepara al menos cuatro soluciones patrón de concentración conocida. Mide el área del pico de cada patrón en condiciones idénticas.
| Patrón | Concentración (µg/mL) | Área del pico (mAU·s) |
|---|---|---|
| S1 | — | 2500 |
| S2 | 1,0 | 2490 |
| S3 | 2,0 | 4985 |
| S4 | 5,00 | 12 455 |
Paso 3: regresión lineal y cálculo de la muestra
Realiza una regresión lineal: Área = a × Concentración + b. Con los datos anteriores se obtiene aproximadamente:
a ≈ 2490 mAU·s por µg/mL, b ≈ 5 mAU·s (una ordenada en el origen prácticamente nula, lo que confirma una buena linealidad).
Una muestra con un área de pico medida de 6200 mAU·s da:
Concentración = (6200 − 5) / 2490 ≈ 2,49 µg/mL
El LOD y el LOQ se determinan conceptualmente a través de la relación señal/ruido: LOD con S/N = 3, LOQ con S/N = 10. Para la validación de métodos cuantitativos, la guía ICH Q2(R1) remite a criterios adicionales de linealidad, exactitud y precisión.
Advertencia: la respuesta del detector varía según el analito. Un detector UV a 254 nm no responde a sustancias sin una estructura aromática o conjugada. Utiliza siempre un patrón de referencia de la sustancia que se cuantifica, o un patrón interno de estructura comparable, para determinar correctamente los factores de respuesta.
¿Cómo influye el detector en el cromatograma?
La elección del detector determina qué analitos son visibles, qué sensibilidad tiene la medición y cómo se interpreta el eje y.
- Detector UV/Vis: mide la absorción a una longitud de onda fija; expresa los resultados en mAU. Adecuado para compuestos aromáticos, péptidos (214 nm para la banda del enlace peptídico) y la mayoría de las sustancias farmacéuticas. Sencillo y robusto.
- PDA (detector de matriz de fotodiodos): registra un espectro UV completo en cada punto temporal. Útil para la identificación espectral y la comprobación de la pureza del pico: un pico con un espectro incoherente a lo largo de su forma indica coelución.
- MS (espectrómetro de masas, LC-MS): proporciona información de masa para cada pico, lo que permite la confirmación estructural. Imprescindible para el análisis de trazas y de compuestos desconocidos. Los métodos de ionización como la ESI (ionización por electrospray) o la APCI determinan qué compuestos se ionizan.
- RI (detector de índice de refracción): mide el cambio del índice de refracción; adecuado para analitos que no absorben, como azúcares, polímeros y lípidos. Sensible a las fluctuaciones de temperatura y no utilizable con elución en gradiente.
Consejos prácticos para cada detector:
- Con UV/Vis, elige la longitud de onda del máximo de absorción del analito para obtener la máxima sensibilidad; 220 nm ofrece una cobertura amplia, pero un ruido de fondo mayor.
- Estabiliza el detector de RI durante al menos 30–60 minutos antes de utilizarlo; incluso pequeñas variaciones de temperatura provocan deriva de la línea base.
- Con LC-MS, comprueba los ajustes de ionización (voltaje del capilar, temperatura) para cada clase de analito; un ajuste incorrecto suprime la señal por completo.
Consejo práctico: Al cuantificar, comprueba siempre que la respuesta del detector es lineal en el intervalo de concentraciones de interés. Un valor de R² de la recta de calibrado inferior a 0,995 indica que se ha superado el intervalo lineal o que la medición está sufriendo interferencias.
Isocrática o en gradiente: ¿qué se ve en el cromatograma?
En la elución isocrática, la composición de la fase móvil se mantiene constante durante todo el análisis. Los tiempos de retención son reproducibles y el método es fácil de validar. Los picos de los componentes que eluyen pronto son estrechos y nítidos; los componentes que eluyen más tarde se ensanchan por difusión longitudinal.
En la elución en gradiente, la proporción de los componentes de la fase móvil (agua/acetonitrilo, por ejemplo) cambia gradualmente durante el análisis. Los picos que eluyen más tarde se comprimen: eluyen de forma más nítida que en condiciones isocráticas, lo que aumenta la sensibilidad. La elución en gradiente es imprescindible para muestras con componentes de un amplio intervalo de polaridad, como extractos biológicos o mezclas de péptidos.
Diferencias visibles en el cromatograma:
- Isocrática: estabilidad uniforme de la línea base, anchura de pico creciente a tiempos de retención más largos, absorción de fondo estable.
- Gradiente: una línea base ascendente o descendente por la absorción UV cambiante de la fase móvil (absorción del disolvente), picos comprimidos para los componentes que eluyen tarde y una fase de reequilibrado al final del análisis.
Elige la elución isocrática para muestras sencillas con componentes de polaridad comparable y cuando la validación del método exija sencillez. Elige el gradiente cuando los tiempos de retención de los componentes estén demasiado separados para una única condición isocrática, o cuando los picos tardíos sean demasiado anchos para una integración fiable.
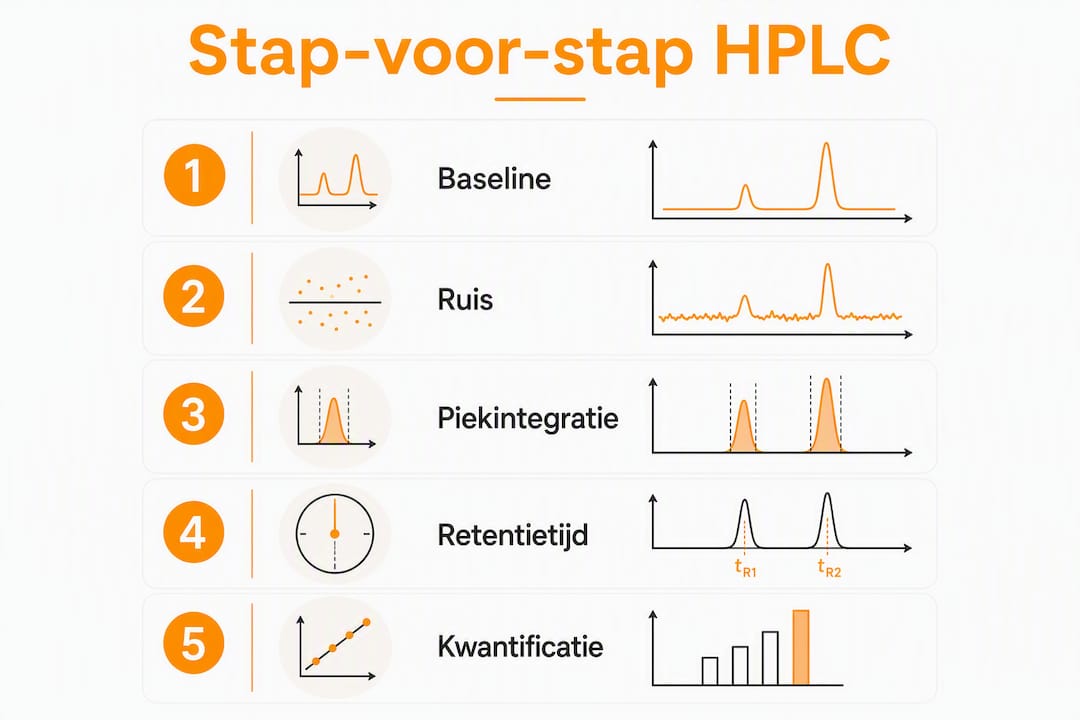
¿Cómo se interpreta un cromatograma paso a paso?
Un enfoque estructurado evita que los errores en los datos se descubran tarde. La siguiente lista de comprobación sirve como protocolo mínimo para cada análisis.
- Comprueba la línea base y el ruido: ¿es la línea base plana y estable antes del primer pico? Un ruido superior a 0,5 mAU en la detección UV requiere investigación (desgasificación, sustitución de filtros).
- Compara los tiempos de retención con el patrón de referencia: el tR de cada analito no debe desviarse más de ±0,1 min del de la referencia en el mismo sistema y en las mismas condiciones.
- Evalúa la forma del pico: factor de cola entre 0,8 y 1,5; un Tf > 2,0 indica degradación de la columna o una fuerte adsorción a centros activos.
- Comprueba los ajustes de integración: ¿están bien situados los límites de la línea base? ¿Se separan correctamente los picos solapados o se integran como uno solo?
- Calcula la Rs de los pares críticos: Rs ≥ 1,5 para métodos cuantitativos; Rs < 1,0 exige ajustar el método.
- Comprueba el patrón interno o la recuperación: la relación de áreas del pico del patrón interno no debe desviarse más de ±2 % entre inyecciones.
Criterios de aceptación de la idoneidad del sistema
| Parámetro | Límite de aceptación típico |
|---|---|
| Platos teóricos (N) | ≥ 2000 (específico del método) |
| Resolución (Rs) | ≥ 1,5 para pares críticos |
| Factor de cola (Tf) | 0,8–1,5 |
| RSD del área del pico (n=6) | ≤ 1,0 % para métodos cuantitativos |
| RSD del tiempo de retención (n=6) | ≤ 0,5 % |
Si uno o varios parámetros quedan fuera de los límites de aceptación, no repitas el análisis sin identificar antes la causa. Un análisis repetido con el mismo fallo del sistema no proporciona datos utilizables.
¿Qué problemas se ven en un cromatograma y cómo se resuelven?
Los artefactos de un cromatograma son señales diagnósticas, no una casualidad. Cada patrón apunta a una causa concreta.
- Deriva de la línea base: las causas son un equilibrado insuficiente de la columna, fluctuaciones de temperatura o una composición cambiante de la fase móvil. Solución: equilibra la columna con al menos 10 volúmenes de columna, comprueba la temperatura del horno de columna y utiliza fase móvil recién preparada.
- Ruido elevado: burbujas de aire en el detector o en la fase móvil, una celda de flujo contaminada o una lámpara defectuosa. Desgasifica la fase móvil con helio o al vacío, limpia la celda de flujo y sustituye la lámpara de deuterio en los detectores UV.
- Picos fantasma: picos sin un analito correspondiente, causados por impurezas en la fase móvil, arrastre (carry-over) de una inyección anterior o contaminación en el sistema de inyección. Lava el sistema con un disolvente fuerte y comprueba el procedimiento de lavado de la aguja.
- Coelución: dos analitos eluyen como un único pico ancho o asimétrico. Aumenta la Rs alargando la columna, ajustando el gradiente o eligiendo otra fase estacionaria. La detección PDA ayuda a detectar la coelución a través de la incoherencia espectral a lo largo de la forma del pico.
- Picos desdoblados: un pico con dos máximos, causado por un hueco en la columna, una mala disolución de la muestra o un disolvente de la muestra demasiado fuerte. Comprueba la cabeza de la columna, disuelve la muestra en la fase móvil y reduce el volumen de inyección.
- Picos anchos: un caudal demasiado alto, un volumen de inyección demasiado grande o degradación de la columna. Reduce el caudal, disminuye el volumen de inyección o sustituye la columna.
Consejo práctico: Documenta sistemáticamente cada cambio: fecha, lote de fase móvil, identificación de la columna y número de inyecciones realizadas en ella. Los artefactos recurrentes casi siempre pueden atribuirse a un lote concreto o a una columna que ha llegado al final de su vida útil.
Dos ejemplos resueltos con cálculos completos
Ejemplo A: identificación a través del tiempo de retención
Valores dados para un análisis de péptidos:
- tM = 0,80 min (medido con un marcador no retenido, por ejemplo uracilo)
- tR del patrón de referencia (GHK-Cu, por ejemplo): 6,40 min
- tR de la muestra: 6,38 min
Cálculo del tiempo de retención neto: tR’ (referencia) = 6,40 − 0,80 = 5,60 min tR’ (muestra) = 6,38 − 0,80 = 5,58 min
La diferencia de 0,02 min (1,2 segundos) está dentro del límite de aceptación de ±0,1 min. El pico de la muestra se identifica provisionalmente como la sustancia objetivo. La confirmación definitiva requiere un segundo método ortogonal o una confirmación por MS.
Ejemplo B: cuantificación mediante un patrón externo
Utiliza los datos de calibrado de la sección 4 (a = 2490 mAU·s por µg/mL, b = 5 mAU·s).
| Patrón | Concentración (µg/mL) | Área medida (mAU·s) | Área calculada (mAU·s) |
|---|---|---|---|
| S1 | — | 2500 | 2500 |
| S2 | 1,0 | 2490 | 2490 |
| S3 | 2,0 | 4985 | 4985 |
| S4 | 5,00 | 12 455 | 12 455 |
| Muestra | desconocida | 6200 | — |
Concentración de la muestra = (6200 − 5) / 2490 = 2,49 µg/mL
La linealidad (R² ≈ 0,9999) confirma que el método es adecuado para la cuantificación en este intervalo. Conserva con cada informe los ajustes de integración, la identificación de la columna y los números de lote de los patrones: la reproducibilidad solo puede demostrarse si las condiciones están completamente documentadas.
Consejo práctico: Guarda los ajustes de integración como archivo de método en el software de datos (Empower, Chromeleon o LabSolutions). Los ajustes manuales en cada análisis son una fuente de variabilidad y hacen que la comparación entre análisis sea poco fiable.
¿Cuáles son las diferencias fundamentales entre la HPLC y la GC?
Ambas técnicas producen un cromatograma con el tiempo de retención en el eje x y la respuesta del detector en el eje y, pero sus campos de aplicación y sus requisitos difieren de forma sustancial.
| Característica | HPLC | GC |
|---|---|---|
| Estado físico de la muestra | Líquida o disuelta en un disolvente | Volátil o vaporizable |
| Estabilidad térmica necesaria | No | Sí (intervalo de temperatura específico del método) |
| Detectores típicos | UV/Vis, PDA, MS, RI | FID, TCD, MS, ECD |
| Analitos adecuados | Moléculas polares, iónicas o grandes (péptidos, proteínas, azúcares) | Moléculas pequeñas, volátiles y térmicamente estables |
| Fase móvil | Disolvente líquido (agua/acetonitrilo, agua/metanol) | Gas portador inerte (helio, nitrógeno) |
Una regla práctica: elige la HPLC para compuestos no volátiles, termolábiles o polares, como péptidos, aminoácidos y principios activos farmacéuticos. La GC es el método preferido para compuestos orgánicos volátiles, disolventes residuales y gases.
¿Cómo se extraen los tiempos de retención y las áreas de los picos de un cromatograma?
Extraer datos cuantitativos de un cromatograma es una habilidad que exige precisión, no solo conocer el software.
Determinación del tiempo de retención: amplía el máximo del pico en el software de datos. Lee el valor de tR en el máximo exacto, no en el flanco. En los picos asimétricos, el máximo puede desplazarse visualmente; utiliza el valor que calcula el software a partir de la segunda derivada.
Extracción del área del pico: comprueba primero los límites de la línea base que ha fijado el software. Una línea base que empieza demasiado pronto o demasiado tarde da lugar a una sobreestimación o subestimación del área. En los picos solapados, elige una separación perpendicular (una línea vertical en el valle) o un método tangencial, según el grado de solapamiento y las especificaciones del método.
Pasos prácticos en el software de datos:
- Abre el cromatograma en modo de integración (por ejemplo, «Integration Events» en Empower o «Peak Integration» en LabSolutions de Shimadzu).
- Ajusta la anchura mínima de pico y el umbral para suprimir el ruido sin perder picos reales.
- Exporta la tabla de integración con tR, área del pico, altura del pico y factor de cola a una hoja de cálculo para seguir calculando.
- Compara los valores de tR extraídos con el patrón de referencia en el mismo sistema; una desviación superior a ±0,1 min requiere verificación.
Cuantificación paso a paso con una curva de calibrado
Un procedimiento completo de cuantificación consta de cinco pasos que se realizan en un orden fijo.
Paso 1 — Preparar las soluciones patrón: prepara al menos cuatro niveles de concentración que abarquen el intervalo de concentraciones esperado de la muestra. Utiliza patrones de referencia certificados de pureza conocida; en el caso de los péptidos, son necesarios los CoA específicos del lote facilitados por el proveedor.
Paso 2 — Medir los patrones: inyecta cada patrón al menos dos veces en condiciones idénticas (columna, fase móvil, flujo, temperatura, volumen de inyección). Calcula el área media del pico para cada nivel de concentración.
Paso 3 — Construir la recta de calibrado: representa la concentración (x) frente al área media del pico (y). Realiza una regresión lineal. Acepta la recta solo si R² ≥ 0,999 para métodos farmacéuticos cuantitativos, o R² ≥ 0,995 como mínimo conforme a los principios de la ICH Q2(R1).
Paso 4 — Medir la muestra: inyecta la muestra exactamente en las mismas condiciones que los patrones. Lee el área del pico.
Paso 5 — Calcular la concentración: utiliza la ecuación de regresión:
Concentración (µg/mL) = (Área medida − b) / a
donde a es la pendiente y b la ordenada en el origen de la recta de calibrado.
Comprueba que la concentración calculada está dentro del intervalo calibrado. Si el valor queda fuera del intervalo, diluye la muestra y repite la medición.
¿Cómo se reconocen y distinguen los picos solapados?
Los picos solapados son uno de los retos más frecuentes en el análisis por HPLC. Se reconocen por un pico ancho y asimétrico con un hombro o un valle entre dos máximos, o por un pico cuyo espectro (con detección PDA) es incoherente a lo largo de la forma del pico.
Métodos para distinguir picos solapados:
Mejorar la separación cromatográfica: aumenta la Rs alargando la columna, reduciendo el tamaño de partícula de la fase estacionaria (por ejemplo, de 5 µm a partículas sub-2 µm de 1,8 µm para UHPLC), optimizando el gradiente o eligiendo otra fase estacionaria (por ejemplo, de C18 a C8 o fenilo).
Deconvolución mediante el software de datos: los métodos de integración avanzados, como el ajuste EMG (Exponentially Modified Gaussian, gaussiana modificada exponencialmente), modelizan matemáticamente la forma del pico y separan las contribuciones solapadas. Programas como Chromeleon (Thermo Fisher Scientific) y Empower (Waters) ofrecen opciones de deconvolución. El método funciona mejor cuando los picos están parcialmente separados (Rs entre 0,5 y 1,0) y se conocen las formas de los picos.
Deconvolución espectral con PDA: cuando dos sustancias solapadas tienen espectros UV distintos, la detección PDA puede separar las contribuciones por longitud de onda. No es una separación cromatográfica completa, pero sí aporta información cuantitativa por componente.
Añadir un patrón interno: un patrón interno con un tiempo de retención conocido próximo a los picos solapados ayuda a calibrar el límite de integración y a corregir errores sistemáticos.
Con un solapamiento importante (Rs < 0,5), la optimización del método cromatográfico es la única solución fiable. La deconvolución introduce una incertidumbre dependiente del modelo que limita la exactitud de la cuantificación.
Conclusiones principales
Un cromatograma de HPLC proporciona identificación, cuantificación y una comprobación del sistema en una sola medición, siempre que la línea base sea estable, la integración esté bien configurada y los tiempos de retención se comparen con patrones de referencia certificados.
| Aspecto | Detalles |
|---|---|
| Identificación a través del tiempo de retención | Compara siempre el tR de la muestra con un patrón de referencia en el mismo sistema; una desviación ≤ 0,1 min es aceptable. |
| Cuantificación a través del área del pico | Utiliza el área del pico, no la altura del pico, y construye una recta de calibrado con al menos cuatro patrones (R² ≥ 0,999). |
| Comprobar la idoneidad del sistema | Comprueba N, Rs (≥ 1,5), el factor de cola (0,8–1,5) y la RSD del área del pico (≤ 1,0 %) antes de elaborar el informe. |
| Conservar la documentación | Guarda los ajustes de integración, la identificación de la columna, los números de lote y los CoA de cada análisis para garantizar la reproducibilidad y facilitar la resolución de problemas. |
| Abordar los picos solapados | Mejora la Rs por vía cromatográfica o aplica la deconvolución EMG; con Rs < 0,5, es necesario optimizar el método. |
Lo que los estudiantes y los científicos noveles suelen subestimar
La parte técnica de la interpretación de la HPLC puede aprenderse en libros de texto y tutoriales. Lo que recibe menos atención es la disciplina de la documentación y el valor de variar deliberadamente un solo parámetro cada vez.
Un error frecuente: repetir un análisis sin entender la causa de una desviación. Si el factor de cola es de repente 2,3 cuando ayer era 1,1, no tiene sentido repetir hasta haber establecido la causa. Una documentación sistemática, que incluya la antigüedad de la columna, el lote de fase móvil y el historial de inyecciones, hace posible este tipo de diagnóstico.
Como material de aprendizaje se recomiendan las guías básicas de HPLC de Waters y los tutoriales de Thermo Fisher Scientific, ambos de libre acceso y con cromatogramas de ejemplo resueltos. Shimadzu ofrece explicaciones prácticas de los ajustes de integración en la documentación de LabSolutions. Para los conceptos de validación (LOD, LOQ, linealidad, precisión), la ICH Q2(R1) es la referencia principal.
Practica con herramientas de integración digital integrando varias veces el mismo conjunto de datos con distintos ajustes y comparando los resultados. Compara tus propios análisis con cromatogramas de referencia publicados de los mismos compuestos. Lleva un cuaderno de laboratorio en el que registres no solo los resultados, sino también las decisiones: ¿por qué se trazó aquí la línea base?, ¿por qué se integró este pico como un solo componente?
Consejo práctico: Al optimizar un método, cambia siempre un solo parámetro cada vez. Dos cambios simultáneos hacen imposible distinguir la causa del efecto.
Lecturas recomendadas
- Guía básica de HPLC de Waters: explicación práctica de la identificación y la cuantificación, con ejemplos resueltos de cálculos de áreas de pico y de calibrado; accesible para estudiantes y laboratorios de rutina.
- Tutoriales de Chromeleon de Thermo Fisher Scientific: explicación paso a paso de los ajustes de integración, la idoneidad del sistema y los sistemas de datos; disponibles en el sitio web de Thermo Fisher Scientific.
- Documentación de LabSolutions de Shimadzu: manuales prácticos sobre ajustes de integración e interpretación de cromatogramas; relevantes para los usuarios de sistemas Shimadzu.
- Tiempo de retención (cromatografía) — Wikipedia: una definición concisa en neerlandés de tR, tM y tR’ con fórmulas; útil como referencia rápida.
- ICH Q2(R1) — Validation of Analytical Procedures: la principal directriz internacional para la validación de métodos cuantitativos, con criterios de linealidad, LOD, LOQ, exactitud y precisión. Disponible en el sitio web de la ICH (ich.org).
- UHPLCs — How to read HPLC data: una explicación práctica en neerlandés sobre la interpretación de cromatogramas, la inspección de la línea base y la integración.
Dutchpeptidelabs facilita con cada producto un CoA específico del lote, basado en análisis de HPLC independientes. Los resultados de laboratorio son públicos y muestran los cromatogramas de pureza y los datos de integración de cada lote. Para los investigadores que deseen comprender el control de calidad de péptidos como KPV, estos CoA ofrecen un ejemplo concreto de cómo se aplica en la práctica la cuantificación por HPLC.
Este artículo ofrece información científica general sobre el análisis por HPLC. Para la validación de métodos y las aplicaciones reglamentarias, consulta las directrices aplicables (ICH Q2(R1)) y a un químico analítico cualificado.