


Un chromatogramme HPLC est une représentation graphique de la réponse du détecteur (axe des ordonnées, exprimée en mAU en détection UV) en fonction du temps d’élution ou de rétention (axe des abscisses, en minutes). Un seul chromatogramme fournit directement trois types d’informations : l’identification d’un analyte par son temps de rétention (tR), la quantification par l’aire du pic associée à une droite d’étalonnage, et le contrôle du système à l’aide de paramètres tels que la résolution (Rs), le nombre de plateaux théoriques (N) et la stabilité de la ligne de base. Les systèmes de Waters, Thermo Fisher Scientific et Shimadzu produisent tous le même type de graphique, mais les logiciels de traitement des données associés (Empower, Chromeleon et LabSolutions) diffèrent dans la manière dont les pics sont intégrés et rapportés.
Les trois points à vérifier dans la première minute :
- Stabilité de la ligne de base : une ligne de base plate et peu bruitée est la condition préalable à une intégration fiable.
- Temps de rétention par rapport à une référence : comparez le tR de chaque pic à celui d’un étalon de référence sur le même système.
- Aire du pic ou hauteur du pic : utilisez toujours l’aire du pic pour la quantification, et non la hauteur du pic.
Conseil pratique : Vérifiez l’aire du pic avant la hauteur du pic et confirmez chaque identification à l’aide d’un étalon de référence certifié. La hauteur du pic est plus sensible aux variations de largeur de pic dues à des modifications de colonne ou de débit ; l’aire du pic reste plus stable.
Sommaire
- Que montre l’anatomie d’un chromatogramme HPLC ?
- Quelles formules utiliser pour les paramètres chromatographiques ?
- Comment passer de l’aire du pic à la concentration ?
- Quelle est l’influence du détecteur sur le chromatogramme ?
- Isocratique ou gradient : que voit-on sur le chromatogramme ?
- Comment interpréter un chromatogramme étape par étape ?
- Quels problèmes sont visibles sur un chromatogramme et comment les résoudre ?
- Deux exemples détaillés avec calculs complets
- Quelles sont les principales différences entre HPLC et CPG ?
- Comment extraire les temps de rétention et les aires de pic d’un chromatogramme ?
- Quantification étape par étape à l’aide d’une courbe d’étalonnage
- Comment reconnaître et distinguer des pics qui se chevauchent ?
- Points essentiels
- Ce que les étudiants et les jeunes chercheurs sous-estiment souvent
- Lectures recommandées
Que montre l’anatomie d’un chromatogramme HPLC ?
L’axe des abscisses indique le temps de rétention en minutes, parfois exprimé en volume d’élution (mL). L’axe des ordonnées représente la réponse du détecteur : en milli-unités d’absorbance (mAU) en détection UV, en courant ionique en spectrométrie de masse, en unités d’indice de réfraction en réfractométrie. La réponse du détecteur en mAU est l’unité la plus utilisée dans les laboratoires de routine.
Termes clés que vous retrouvez sur chaque tracé :
- t0 / tM : temps mort, le temps nécessaire à une substance non retenue pour traverser la colonne.
- tR : temps de rétention, mesuré de l’injection jusqu’au maximum du pic.
- tR’ : temps de rétention net, calculé comme tR − tM ; il représente l’interaction effective avec la phase stationnaire.
- Aire du pic : l’intégrale sous la courbe du pic ; une mesure directe de la quantité d’analyte.
- Hauteur du pic : la réponse maximale du détecteur pour un pic ; utile pour une comparaison rapide, mais moins robuste pour la quantification.
- Facteur de traînée (Tf) : une mesure de la forme du pic ; la valeur idéale est Tf = 1,0, une valeur de 0,8 à 1,5 est acceptable.
La ligne de base est la ligne qui représente la réponse du détecteur en l’absence d’analytes. Le bruit est la fluctuation aléatoire autour de cette ligne de base. Un rapport signal/bruit (S/N) d’au moins 3 correspond à la limite de détection (LOD) ; un S/N de 10 à la limite de quantification (LOQ). Une dérive de la ligne de base, visible sous la forme d’une ligne qui monte ou descend progressivement, indique une instabilité thermique du détecteur, un équilibrage insuffisant de la colonne ou une composition changeante de la phase mobile.
Des logiciels tels qu’Empower (Waters) ou Chromeleon (Thermo Fisher Scientific) intègrent automatiquement les pics en traçant une ligne de base du début à la fin d’un pic et en calculant l’aire comprise entre les deux. Une inspection visuelle avant le rapport final reste nécessaire : l’intégration automatique ne détecte pas toujours une ligne de base oblique ou intègre parfois des pics qui se chevauchent comme un seul.
Quelles formules utiliser pour les paramètres chromatographiques ?
Les cinq paramètres qui sous-tendent l’interprétation analytique et le contrôle du système, avec leurs formules :
Temps de rétention net tR’ = tR − tM
Facteur de capacité (k) k = tR’ / tM = (tR − tM) / tM
En pratique, une valeur de k comprise entre 1 et 10 est souhaitable ; en dehors de cette plage, la séparation est soit trop rapide, soit trop lente.
Sélectivité (α) α = k₂ / k₁ (avec k₂ > k₁)
α > 1 signifie que deux substances peuvent être distinguées ; plus α est élevé, meilleure est la sélectivité.
Plateaux théoriques (N) N = 16 × (tR / w)² où w est la largeur du pic à la base ou : N = 5,54 × (tR / w₀.₅)² où w₀.₅ est la largeur à mi-hauteur
Un N plus élevé indique une meilleure efficacité de la colonne. Les valeurs typiques pour une colonne C18 de 150 mm se situent entre 5 000 et 20 000 plateaux théoriques.
Résolution (Rs) Rs = 2 × (tR2 − tR1) / (w1 + w2)
Rs ≥ 1,5 est la norme pour une séparation à la ligne de base dans les méthodes quantitatives ; Rs = 1,0 donne un chevauchement d’environ 4 %.
Facteur de traînée (Tf) Tf = (b / a) où a est la distance entre le maximum du pic et le front montant et b la distance jusqu’au front descendant, mesurées à 5 % de la hauteur du pic.
Exemple détaillé : calcul de N et de Rs
Supposons deux pics voisins présentant les valeurs suivantes :
- Pic 1 : tR1 = 5,00 min, w1 = 0,40 min
- Pic 2 : tR2 = 5,60 min, w2 = 0,44 min
- tM = 0,80 min
Étape 1 — N pour le pic 1 : N = 16 × (5,00 / 0,40)² = 16 × 156,25 = 2 500 plateaux théoriques
Étape 2 — Rs : Rs = 2 × (5,60 − 5,00) / (0,40 + 0,44) = 2 × 0,60 / 0,84 = 1,43
Rs = 1,43 se situe juste en dessous de la limite idéale de 1,5. Pour la quantification, une optimisation de la méthode est conseillée : augmenter la longueur de la colonne, réduire le débit ou ajuster la composition de la phase mobile.
Comment passer de l’aire du pic à la concentration ?
L’aire du pic est une mesure directe de la quantité d’analyte qui passe devant le détecteur. Un facteur 10 de différence dans l’aire du pic correspond à un facteur 10 de différence de concentration, à condition que la réponse du détecteur soit linéaire dans le domaine de travail. La hauteur du pic est plus sensible aux variations de largeur de pic et convient donc moins à une quantification précise — une erreur fréquente chez les étudiants, qui assimilent directement un pic plus haut à une concentration plus élevée.
Étape 1 : une intégration correcte
Fixez manuellement les limites de la ligne de base si le logiciel trace une ligne de base incorrecte. Filtrez le bruit avec une constante de temps adaptée, mais évitez un filtrage excessif, qui élargit artificiellement le pic.
Étape 2 : droite d’étalonnage avec des étalons externes
Préparez au moins quatre solutions étalons de concentrations connues. Mesurez l’aire du pic de chaque étalon dans des conditions identiques.
| Étalon | Concentration (µg/mL) | Aire du pic (mAU·s) |
|---|---|---|
| S1 | — | 2 500 |
| S2 | 1,0 | 2 490 |
| S3 | 2,0 | 4 985 |
| S4 | 5,00 | 12 455 |
Étape 3 : régression linéaire et calcul pour l’échantillon
Effectuez une régression linéaire : Aire = a × Concentration + b. Avec les données ci-dessus, on obtient approximativement :
a ≈ 2 490 mAU·s par µg/mL, b ≈ 5 mAU·s (une ordonnée à l’origine quasiment nulle, ce qui confirme une bonne linéarité).
Un échantillon dont l’aire de pic mesurée est de 6 200 mAU·s donne :
Concentration = (6 200 − 5) / 2 490 ≈ 2,49 µg/mL
La LOD et la LOQ sont déterminées conceptuellement à partir du rapport signal/bruit : LOD à S/N = 3, LOQ à S/N = 10. Pour la validation des méthodes quantitatives, l’ICH Q2(R1) renvoie à des critères supplémentaires de linéarité, d’exactitude et de précision.
Attention : la réponse du détecteur diffère d’un analyte à l’autre. Un détecteur UV à 254 nm ne répond pas aux substances dépourvues de structure aromatique ou conjuguée. Utilisez toujours un étalon de référence de la substance à quantifier, ou un étalon interne de structure comparable, pour déterminer correctement les facteurs de réponse.
Quelle est l’influence du détecteur sur le chromatogramme ?
Le choix du détecteur détermine quels analytes sont visibles, quelle est la sensibilité de la mesure et comment l’axe des ordonnées doit être interprété.
- Détecteur UV/Vis : mesure l’absorption à une longueur d’onde fixe ; exprime le résultat en mAU. Convient aux composés aromatiques, aux peptides (214 nm pour la bande peptidique) et à la plupart des substances pharmaceutiques. Simple et robuste.
- PDA (détecteur à barrette de diodes) : enregistre un spectre UV complet à chaque point dans le temps. Utile pour l’identification spectrale et le contrôle de la pureté des pics : un pic dont le spectre n’est pas homogène sur toute sa forme indique une co-élution.
- MS (spectromètre de masse, LC-MS) : fournit une information de masse pour chaque pic, ce qui permet une confirmation structurale. Indispensable pour l’analyse de traces et les composés inconnus. Les modes d’ionisation tels que l’ESI (ionisation par électronébulisation) ou l’APCI déterminent quels composés s’ionisent.
- RI (détecteur d’indice de réfraction) : mesure la variation de l’indice de réfraction ; convient aux analytes non absorbants tels que les sucres, les polymères et les lipides. Sensible aux fluctuations de température et inutilisable en élution par gradient.
Conseils pratiques par détecteur :
- En UV/Vis, choisissez la longueur d’onde correspondant au maximum d’absorption de l’analyte pour une sensibilité maximale ; 220 nm offre une large couverture, mais un bruit de fond plus élevé.
- Laissez le détecteur RI se stabiliser pendant au moins 30 à 60 minutes avant utilisation ; même de faibles variations de température provoquent une dérive de la ligne de base.
- En LC-MS, vérifiez les paramètres d’ionisation (tension du capillaire, température) pour chaque classe d’analytes ; un mauvais réglage supprime entièrement le signal.
Conseil pratique : Lors d’une quantification, vérifiez toujours que la réponse du détecteur est linéaire dans la plage de concentrations étudiée. Un R² de la droite d’étalonnage inférieur à 0,995 signale que le domaine linéaire est dépassé ou que la mesure est perturbée.
Isocratique ou gradient : que voit-on sur le chromatogramme ?
En élution isocratique, la composition de la phase mobile reste constante tout au long de l’analyse. Les temps de rétention sont reproductibles et la méthode est facile à valider. Les pics des composants élués tôt sont étroits et fins ; les composants élués plus tard s’élargissent par diffusion longitudinale.
En élution par gradient, le rapport entre les composants de la phase mobile (eau/acétonitrile, par exemple) varie progressivement au cours de l’analyse. Les pics élués plus tard sont comprimés : ils sont plus fins qu’en conditions isocratiques, ce qui augmente la sensibilité. L’élution par gradient est indispensable pour les échantillons dont les composants couvrent une large gamme de polarités, comme les extraits biologiques ou les mélanges de peptides.
Différences visibles sur le chromatogramme :
- Isocratique : stabilité régulière de la ligne de base, largeur de pic croissante aux temps de rétention plus longs, absorption de fond stable.
- Gradient : ligne de base montante ou descendante en raison de la variation de l’absorption UV de la phase mobile (absorption du solvant), pics comprimés pour les composants élués tardivement, et phase de rééquilibrage en fin d’analyse.
Choisissez le mode isocratique pour des échantillons simples dont les composants ont une polarité comparable et lorsque la validation de la méthode exige de la simplicité. Choisissez le gradient lorsque les temps de rétention des composants sont trop éloignés pour une seule condition isocratique, ou lorsque les pics tardifs deviennent trop larges pour une intégration fiable.
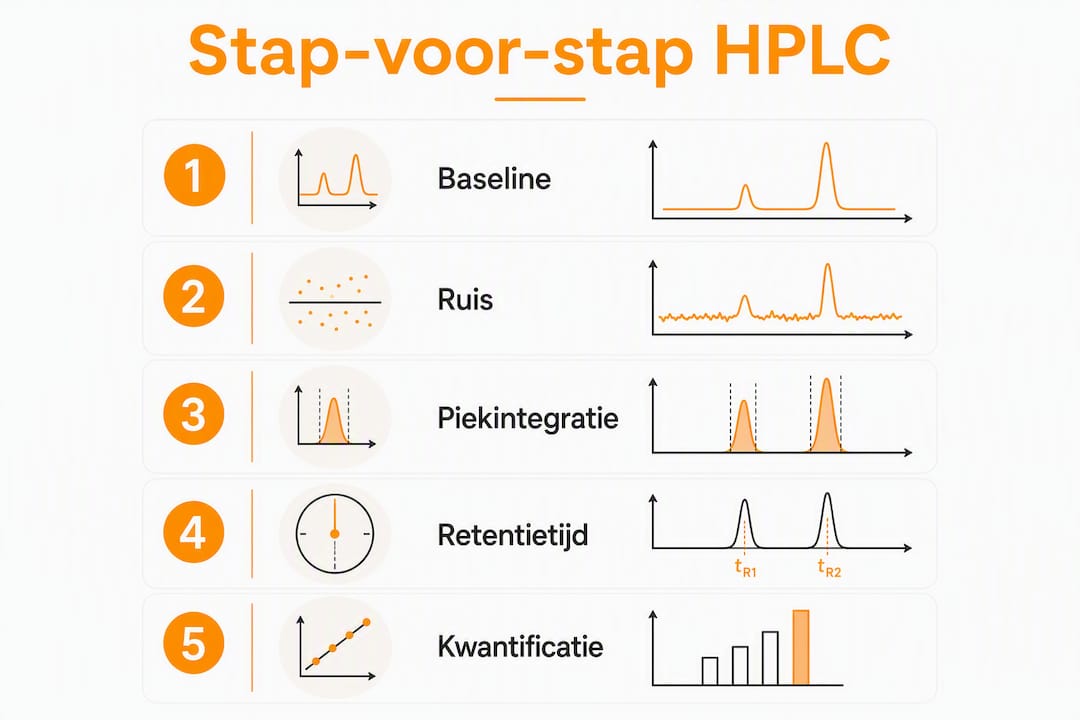
Comment interpréter un chromatogramme étape par étape ?
Une approche structurée évite que des erreurs dans les données ne soient découvertes tardivement. La liste de contrôle suivante constitue un protocole minimal pour chaque analyse.
- Vérifiez la ligne de base et le bruit : la ligne de base est-elle plate et stable avant le premier pic ? Un bruit supérieur à 0,5 mAU en détection UV justifie une investigation (dégazage, remplacement du filtre).
- Comparez les temps de rétention à l’étalon de référence : le tR de chaque analyte ne doit pas s’écarter de plus de ±0,1 min de la référence sur le même système, dans les mêmes conditions.
- Évaluez la forme des pics : facteur de traînée entre 0,8 et 1,5 ; un Tf > 2,0 indique une dégradation de la colonne ou une forte adsorption sur des sites actifs.
- Vérifiez les paramètres d’intégration : les limites de la ligne de base sont-elles correctement placées ? Les pics qui se chevauchent sont-ils correctement séparés ou intégrés comme un seul ?
- Calculez Rs pour les paires critiques : Rs ≥ 1,5 pour les méthodes quantitatives ; Rs < 1,0 impose un ajustement de la méthode.
- Vérifiez l’étalon interne ou le taux de récupération : le rapport d’aires de pic de l’étalon interne ne doit pas varier de plus de ±2 % entre les injections.
Critères d’acceptation de la conformité du système
| Paramètre | Limite d’acceptation typique |
|---|---|
| Plateaux théoriques (N) | ≥ 2 000 (selon la méthode) |
| Résolution (Rs) | ≥ 1,5 pour les paires critiques |
| Facteur de traînée (Tf) | 0,8–1,5 |
| RSD de l’aire du pic (n=6) | ≤ 1,0 % pour les méthodes quantitatives |
| RSD du temps de rétention (n=6) | ≤ 0,5 % |
Lorsqu’un ou plusieurs paramètres sortent des limites d’acceptation, ne répétez pas l’analyse sans avoir d’abord identifié la cause. Une analyse répétée avec le même défaut du système ne fournit aucune donnée exploitable.
Quels problèmes sont visibles sur un chromatogramme et comment les résoudre ?
Les artefacts d’un chromatogramme sont des signaux diagnostiques, pas le fruit du hasard. Chaque motif renvoie à une cause précise.
- Dérive de la ligne de base : les causes sont un équilibrage insuffisant de la colonne, des fluctuations de température ou une composition changeante de la phase mobile. Solution : équilibrez la colonne avec au moins 10 volumes de colonne, vérifiez la température du four à colonne et utilisez une phase mobile fraîchement préparée.
- Bruit élevé : bulles d’air dans le détecteur ou la phase mobile, cellule de mesure contaminée ou lampe défectueuse. Dégazez la phase mobile à l’hélium ou sous vide, nettoyez la cellule de mesure, remplacez la lampe au deutérium des détecteurs UV.
- Pics fantômes : pics sans analyte correspondant, dus à des impuretés de la phase mobile, à un effet mémoire d’une injection précédente ou à une contamination du système d’injection. Rincez le système avec un solvant fort et vérifiez la procédure de lavage de l’aiguille.
- Co-élution : deux analytes sont élués sous la forme d’un seul pic large ou asymétrique. Augmentez Rs en allongeant la colonne, en ajustant le gradient ou en choisissant une autre phase stationnaire. La détection PDA aide à détecter une co-élution grâce à l’hétérogénéité spectrale sur la forme du pic.
- Pics dédoublés : un pic présentant deux maxima, dû à un vide en tête de colonne, à une mauvaise dissolution de l’échantillon ou à un solvant d’échantillon trop fort. Vérifiez la tête de colonne, dissolvez l’échantillon dans la phase mobile et réduisez le volume d’injection.
- Pics larges : débit trop élevé, volume d’injection trop important ou dégradation de la colonne. Réduisez le débit, diminuez le volume d’injection ou remplacez la colonne.
Conseil pratique : Documentez systématiquement chaque modification : date, lot de phase mobile, identifiant de la colonne et nombre d’injections effectuées sur la colonne. Les artefacts récurrents peuvent presque toujours être rattachés à un lot précis ou à une colonne arrivée en fin de vie.
Deux exemples détaillés avec calculs complets
Exemple A : identification par le temps de rétention
Valeurs données pour une analyse de peptide :
- tM = 0,80 min (mesuré avec un marqueur non retenu, l’uracile par exemple)
- tR de l’étalon de référence (GHK-Cu, par exemple) : 6,40 min
- tR de l’échantillon : 6,38 min
Calcul du temps de rétention net : tR’ (référence) = 6,40 − 0,80 = 5,60 min tR’ (échantillon) = 6,38 − 0,80 = 5,58 min
L’écart de 0,02 min (1,2 seconde) se situe dans la limite d’acceptation de ±0,1 min. Le pic de l’échantillon est provisoirement identifié comme la substance cible. Une confirmation définitive nécessite une deuxième méthode orthogonale ou une confirmation par MS.
Exemple B : quantification par étalon externe
Utilisez les données d’étalonnage de la section 4 (a = 2 490 mAU·s par µg/mL, b = 5 mAU·s).
| Étalon | Concentration (µg/mL) | Aire mesurée (mAU·s) | Aire calculée (mAU·s) |
|---|---|---|---|
| S1 | — | 2 500 | 2 500 |
| S2 | 1,0 | 2 490 | 2 490 |
| S3 | 2,0 | 4 985 | 4 985 |
| S4 | 5,00 | 12 455 | 12 455 |
| Échantillon | inconnue | 6 200 | — |
Concentration de l’échantillon = (6 200 − 5) / 2 490 = 2,49 µg/mL
La linéarité (R² ≈ 0,9999) confirme que la méthode convient à la quantification dans ce domaine. Conservez avec chaque rapport les paramètres d’intégration, l’identification de la colonne et les numéros de lot des étalons : la reproductibilité ne peut être démontrée que si les conditions sont entièrement documentées.
Conseil pratique : Enregistrez les paramètres d’intégration sous forme de fichier de méthode dans le logiciel de traitement des données (Empower, Chromeleon ou LabSolutions). Les ajustements manuels à chaque analyse sont une source de variabilité et rendent la comparaison entre analyses peu fiable.
Quelles sont les principales différences entre HPLC et CPG ?
Les deux techniques produisent un chromatogramme avec le temps de rétention en abscisse et la réponse du détecteur en ordonnée, mais leurs domaines d’application et leurs exigences diffèrent sensiblement.
| Caractéristique | HPLC | CPG |
|---|---|---|
| État physique de l’échantillon | Liquide ou dissous dans un solvant | Volatil ou vaporisable |
| Stabilité thermique requise | Non | Oui (plage de température selon la méthode) |
| Détecteurs typiques | UV/Vis, PDA, MS, RI | FID, TCD, MS, ECD |
| Analytes adaptés | Molécules polaires, ioniques, de grande taille (peptides, protéines, sucres) | Petites molécules volatiles et thermiquement stables |
| Phase mobile | Solvant liquide (eau/acétonitrile, eau/méthanol) | Gaz vecteur inerte (hélium, azote) |
Une règle empirique pratique : choisissez l’HPLC pour les composés non volatils, thermolabiles ou polaires tels que les peptides, les acides aminés et les principes actifs pharmaceutiques. La CPG est la méthode de choix pour les composés organiques volatils, les solvants résiduels et les gaz.
Comment extraire les temps de rétention et les aires de pic d’un chromatogramme ?
Extraire des données quantitatives d’un chromatogramme est une compétence qui exige de la précision, et pas seulement la connaissance du logiciel.
Détermination du temps de rétention : zoomez sur le maximum du pic dans le logiciel de traitement des données. Relevez la valeur de tR au maximum exact, et non sur le flanc. Pour les pics asymétriques, le maximum peut sembler décalé visuellement ; utilisez la valeur que le logiciel calcule à partir de la dérivée seconde.
Extraction de l’aire du pic : vérifiez d’abord les limites de ligne de base placées par le logiciel. Une ligne de base qui commence trop tôt ou trop tard entraîne une surestimation ou une sous-estimation de l’aire. Pour des pics qui se chevauchent, choisissez soit une séparation par perpendiculaire (une ligne verticale au creux de la vallée), soit une méthode tangentielle, selon le degré de chevauchement et les spécifications de la méthode.
Étapes pratiques dans le logiciel de traitement des données :
- Ouvrez le chromatogramme en mode intégration (par exemple « Integration Events » dans Empower ou « Peak Integration » dans LabSolutions de Shimadzu).
- Réglez la largeur de pic minimale et le seuil de façon à supprimer le bruit sans manquer de vrais pics.
- Exportez le tableau d’intégration avec tR, aire du pic, hauteur du pic et facteur de traînée vers un tableur pour les calculs ultérieurs.
- Comparez les valeurs de tR extraites à l’étalon de référence sur le même système ; un écart supérieur à ±0,1 min impose une vérification.
Quantification étape par étape à l’aide d’une courbe d’étalonnage
Une procédure de quantification complète comporte cinq étapes réalisées dans un ordre fixe.
Étape 1 — Préparer les solutions étalons : préparez au moins quatre niveaux de concentration couvrant la plage de concentrations attendue pour l’échantillon. Utilisez des étalons de référence certifiés de pureté connue ; pour les peptides, des CoA spécifiques au lot fournis par le fournisseur sont nécessaires.
Étape 2 — Mesurer les étalons : injectez chaque étalon au moins deux fois dans des conditions identiques (colonne, phase mobile, débit, température, volume d’injection). Calculez l’aire de pic moyenne pour chaque niveau de concentration.
Étape 3 — Établir la droite d’étalonnage : tracez la concentration (x) en fonction de l’aire de pic moyenne (y). Effectuez une régression linéaire. N’acceptez la droite que si R² ≥ 0,999 pour les méthodes pharmaceutiques quantitatives, ou au minimum R² ≥ 0,995 conformément aux principes de l’ICH Q2(R1).
Étape 4 — Mesurer l’échantillon : injectez l’échantillon exactement dans les mêmes conditions que les étalons. Relevez l’aire du pic.
Étape 5 — Calculer la concentration : utilisez l’équation de régression :
Concentration (µg/mL) = (Aire mesurée − b) / a
où a est la pente et b l’ordonnée à l’origine de la droite d’étalonnage.
Vérifiez que la concentration calculée se situe dans le domaine étalonné. Si la valeur se situe en dehors de ce domaine, diluez l’échantillon et répétez la mesure.
Comment reconnaître et distinguer des pics qui se chevauchent ?
Les pics qui se chevauchent sont l’une des difficultés les plus fréquentes en analyse HPLC. On les reconnaît à un pic large et asymétrique présentant un épaulement ou une vallée entre deux maxima, ou à un pic dont le spectre (en détection PDA) n’est pas homogène sur toute la forme du pic.
Méthodes pour distinguer des pics qui se chevauchent :
Améliorer la séparation chromatographique : augmentez Rs en allongeant la colonne, en réduisant la taille des particules de la phase stationnaire (par exemple de 5 µm à des particules sub-2 µm de 1,8 µm pour l’UHPLC), en optimisant le gradient ou en choisissant une autre phase stationnaire (par exemple de C18 à C8 ou phényle).
Déconvolution par le logiciel de traitement des données : des méthodes d’intégration avancées telles que l’ajustement EMG (Exponentially Modified Gaussian, gaussienne modifiée exponentiellement) modélisent mathématiquement la forme du pic et séparent les contributions qui se chevauchent. Des logiciels tels que Chromeleon (Thermo Fisher Scientific) et Empower (Waters) proposent des options de déconvolution. La méthode fonctionne le mieux lorsque les pics sont partiellement séparés (Rs entre 0,5 et 1,0) et que les formes de pic sont connues.
Déconvolution spectrale PDA : lorsque deux substances qui se chevauchent ont des spectres UV différents, la détection PDA permet de séparer les contributions par longueur d’onde. Il ne s’agit pas d’une séparation chromatographique complète, mais elle fournit une information quantitative pour chaque composant.
Ajouter un étalon interne : un étalon interne dont le temps de rétention connu est proche des pics qui se chevauchent aide à calibrer la limite d’intégration et à corriger les erreurs systématiques.
En cas de chevauchement important (Rs < 0,5), l’optimisation chromatographique de la méthode est la seule solution fiable. La déconvolution introduit une incertitude dépendante du modèle, qui limite l’exactitude de la quantification.
Points essentiels
Un chromatogramme HPLC fournit en une seule mesure l’identification, la quantification et le contrôle du système, à condition que la ligne de base soit stable, que l’intégration soit correctement paramétrée et que les temps de rétention soient comparés à des étalons de référence certifiés.
| Point | Détails |
|---|---|
| Identification par le temps de rétention | Comparez toujours le tR de l’échantillon à un étalon de référence sur le même système ; un écart ≤ 0,1 min est acceptable. |
| Quantification par l’aire du pic | Utilisez l’aire du pic, et non sa hauteur, et établissez une droite d’étalonnage avec au moins quatre étalons (R² ≥ 0,999). |
| Vérifier la conformité du système | Contrôlez N, Rs (≥ 1,5), le facteur de traînée (0,8–1,5) et la RSD de l’aire du pic (≤ 1,0 %) avant tout rapport. |
| Conserver la documentation | Enregistrez pour chaque analyse les paramètres d’intégration, l’identifiant de la colonne, les numéros de lot et les CoA, pour la reproductibilité et le dépannage. |
| Traiter les pics qui se chevauchent | Améliorez Rs par voie chromatographique ou appliquez une déconvolution EMG ; à Rs < 0,5, une optimisation de la méthode est nécessaire. |
Ce que les étudiants et les jeunes chercheurs sous-estiment souvent
L’aspect technique de l’interprétation HPLC s’apprend dans les manuels et les tutoriels. Ce qui reçoit moins d’attention, c’est la rigueur de la documentation et l’intérêt de ne faire varier délibérément qu’un seul paramètre à la fois.
Une erreur fréquente : répéter une analyse sans comprendre la cause d’un écart. Si le facteur de traînée passe soudain à 2,3 alors qu’il était de 1,1 la veille, il est inutile de répéter tant que la cause n’a pas été établie. Une documentation systématique, incluant l’âge de la colonne, le lot de phase mobile et l’historique des injections, rend ce type de diagnostic possible.
Comme supports d’apprentissage, nous recommandons les guides d’introduction à l’HPLC de Waters et les tutoriels de Thermo Fisher Scientific, tous deux librement accessibles et contenant des exemples de chromatogrammes commentés. Shimadzu propose des explications pratiques sur les paramètres d’intégration dans sa documentation LabSolutions. Pour les notions de validation (LOD, LOQ, linéarité, précision), l’ICH Q2(R1) est la référence principale.
Entraînez-vous avec les outils d’intégration numérique en intégrant plusieurs fois le même jeu de données avec des paramètres différents et en comparant les résultats. Comparez vos propres analyses à des chromatogrammes de référence publiés pour les mêmes composés. Tenez un cahier de laboratoire qui consigne non seulement les résultats, mais aussi les décisions : pourquoi la ligne de base a-t-elle été tracée ici, pourquoi ce pic a-t-il été intégré comme un seul composant ?
Conseil pratique : Lors de l’optimisation d’une méthode, ne modifiez jamais qu’un seul paramètre à la fois. Deux modifications simultanées empêchent de distinguer la cause de l’effet.
Lectures recommandées
- Guide d’introduction à l’HPLC de Waters : explication pratique de l’identification et de la quantification, avec des exemples détaillés de calculs d’aire de pic et d’étalonnage ; accessible aux étudiants et aux laboratoires de routine.
- Tutoriels Chromeleon de Thermo Fisher Scientific : explication étape par étape des paramètres d’intégration, de la conformité du système et des systèmes de données ; disponibles sur le site web de Thermo Fisher Scientific.
- Documentation Shimadzu LabSolutions : manuels pratiques sur les paramètres d’intégration et l’interprétation des chromatogrammes ; utiles pour les utilisateurs de systèmes Shimadzu.
- Temps de rétention (chromatographie) — Wikipédia : une définition concise en néerlandais de tR, tM et tR’, avec les formules ; utile comme aide-mémoire.
- ICH Q2(R1) — Validation of Analytical Procedures : la principale ligne directrice internationale pour la validation des méthodes quantitatives, avec les critères de linéarité, LOD, LOQ, exactitude et précision. Disponible sur le site web de l’ICH (ich.org).
- UHPLCs — How to read HPLC data : une explication pratique en néerlandais de l’interprétation des chromatogrammes, du contrôle de la ligne de base et de l’intégration.
Dutchpeptidelabs fournit avec chaque produit un CoA spécifique au lot, fondé sur des analyses HPLC indépendantes. Les résultats de laboratoire sont accessibles publiquement et présentent, pour chaque lot, les chromatogrammes de pureté et les données d’intégration. Pour les chercheurs qui souhaitent comprendre le contrôle qualité de peptides tels que KPV, ces CoA offrent un exemple concret de l’application pratique de la quantification par HPLC.
Cet article fournit des informations scientifiques générales sur l’analyse HPLC. Pour la validation de méthodes et les applications réglementaires, consultez les lignes directrices applicables (ICH Q2(R1)) et un chimiste analyste qualifié.