


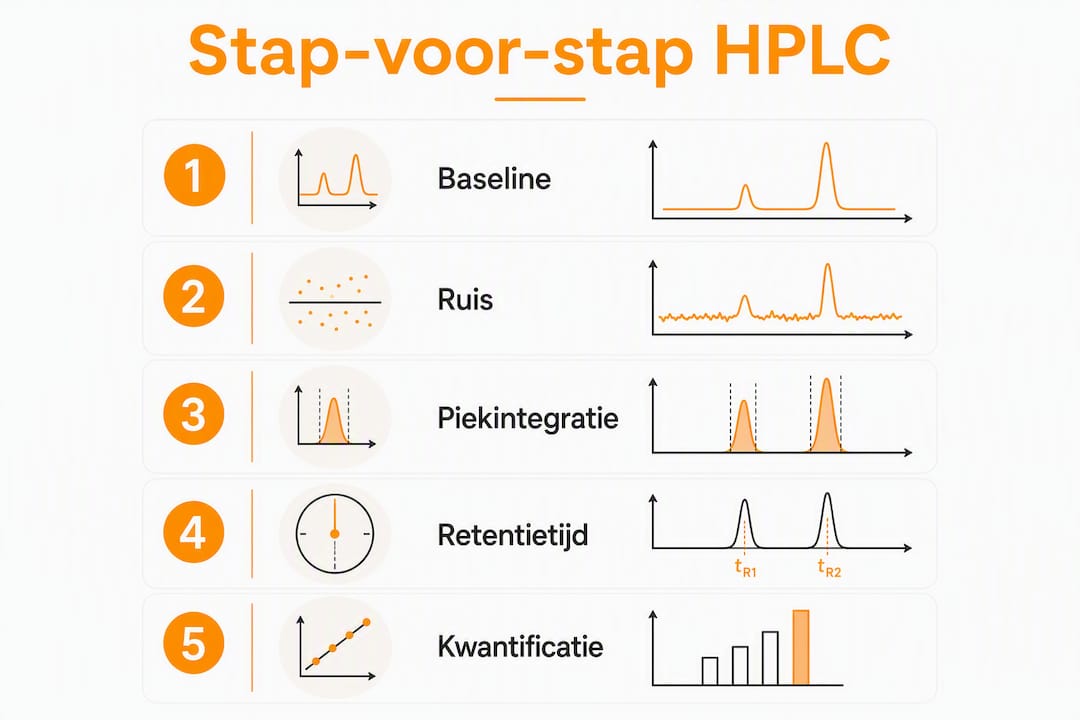
Ein HPLC-Chromatogramm ist die grafische Darstellung des Detektorsignals (y-Achse, bei UV-Detektion in mAu angegeben) gegen die Elutions- bzw. Retentionszeit (x-Achse, in Minuten). Aus einem einzigen Chromatogramm entnimmst du direkt drei Arten von Information: die Identifizierung eines Analyten über seine Retentionszeit (tR), die Quantifizierung über die Peakfläche in Verbindung mit einer Kalibriergeraden und eine Systemprüfung über Parameter wie Auflösung (Rs), theoretische Böden (N) und Basislinienstabilität. Systeme von Waters, Thermo Fisher Scientific und Shimadzu erzeugen alle denselben Typ von Grafik, die zugehörige Datensoftware (Empower, Chromeleon und LabSolutions) unterscheidet sich jedoch darin, wie Peaks integriert und ausgewiesen werden.
Die drei Dinge, die du in der ersten Minute prüfst:
- Basislinienstabilität: Eine flache, rauscharme Basislinie ist die Voraussetzung für eine zuverlässige Integration.
- Retentionszeit im Vergleich zu einer Referenz: Vergleiche die tR jedes Peaks mit der eines Referenzstandards auf demselben System.
- Peakfläche gegenüber Peakhöhe: Verwende für die Quantifizierung stets die Peakfläche, nicht die Peakhöhe.
Praxistipp: Prüfe die Peakfläche vor der Peakhöhe und bestätige jede Identifizierung mit einem zertifizierten Referenzstandard. Die Peakhöhe reagiert empfindlicher auf Schwankungen der Peakbreite infolge von Säulen- oder Flussänderungen; die Peakfläche bleibt stabiler.
Inhalt
- Was zeigt die Anatomie eines HPLC-Chromatogramms?
- Welche Formeln verwendest du für chromatographische Parameter?
- Wie gelangst du von der Peakfläche zur Konzentration?
- Wie beeinflusst der Detektor das Chromatogramm?
- Isokratisch oder Gradient: Was siehst du im Chromatogramm?
- Wie interpretierst du ein Chromatogramm Schritt für Schritt?
- Welche Probleme sind in einem Chromatogramm sichtbar und wie behebst du sie?
- Zwei ausgearbeitete Beispiele mit vollständigen Berechnungen
- Was sind die wesentlichen Unterschiede zwischen HPLC und GC?
- Wie entnimmst du Retentionszeiten und Peakflächen aus einem Chromatogramm?
- Quantifizierung mit einer Kalibrierkurve Schritt für Schritt
- Wie erkennst und unterscheidest du überlappende Peaks?
- Die wichtigsten Erkenntnisse
- Was Studierende und Nachwuchsforschende oft unterschätzen
- Empfohlene weiterführende Literatur
Was zeigt die Anatomie eines HPLC-Chromatogramms?
Die x-Achse gibt die Retentionszeit in Minuten an, manchmal als Elutionsvolumen (mL) ausgedrückt. Die y-Achse zeigt das Detektorsignal: bei UV-Detektion in Milli-Absorptionseinheiten (mAu), bei Massenspektrometrie als Ionenstrom, bei Refraktometrie in Brechungsindex-Einheiten. Das Detektorsignal in mAu ist die in Routinelaboren am weitesten verbreitete Einheit.
Grundbegriffe, die du in jedem Chromatogramm wiederfindest:
- t0 / tM: Totzeit, die Zeit, die eine nicht retendierte Substanz für den Durchgang durch die Säule benötigt.
- tR: Retentionszeit, gemessen von der Injektion bis zum Peakmaximum.
- tR‘: Nettoretentionszeit, berechnet als tR − tM; sie gibt die tatsächliche Wechselwirkung mit der stationären Phase wieder.
- Peakfläche: das Integral unter der Peakkurve; ein direktes Maß für die Menge an Analyt.
- Peakhöhe: das maximale Detektorsignal eines Peaks; nützlich für einen schnellen Vergleich, für die Quantifizierung jedoch weniger robust.
- Tailingfaktor (Tf): ein Maß für die Peakform; ideal ist Tf = 1,0, akzeptabel ist 0,8–1,5.
Die Basislinie ist die Linie, die das Detektorsignal in Abwesenheit von Analyten darstellt. Rauschen ist die zufällige Schwankung um diese Basislinie. Ein Signal-Rausch-Verhältnis (S/N) von mindestens 3 gilt als Nachweisgrenze (LOD), ein S/N von 10 als Bestimmungsgrenze (LOQ). Eine driftende Basislinie, sichtbar als allmählich ansteigende oder abfallende Linie, weist auf eine thermische Instabilität des Detektors, eine unzureichende Äquilibrierung der Säule oder eine sich ändernde Zusammensetzung der mobilen Phase hin.
Software wie Empower (Waters) oder Chromeleon (Thermo Fisher Scientific) integriert Peaks automatisch, indem sie eine Basislinie vom Anfang bis zum Ende eines Peaks zieht und die Fläche dazwischen berechnet. Eine visuelle Kontrolle vor dem endgültigen Bericht bleibt notwendig: Die automatische Integration übersieht mitunter eine schiefe Basislinie oder integriert überlappende Peaks als einen einzigen.
Welche Formeln verwendest du für chromatographische Parameter?
Die fünf Parameter, die die analytische Auswertung und die Systemprüfung stützen, mit ihren Formeln:
Nettoretentionszeit tR‘ = tR − tM
Retentionsfaktor (k) k = tR‘ / tM = (tR − tM) / tM
In der Praxis ist ein k-Wert zwischen 1 und 10 anzustreben; außerhalb dieses Bereichs ist die Trennung entweder zu schnell oder zu langsam.
Selektivität (α) α = k₂ / k₁ (wobei k₂ > k₁)
α > 1 bedeutet, dass zwei Substanzen unterscheidbar sind; je höher α, desto besser die Selektivität.
Theoretische Böden (N) N = 16 × (tR / w)², wobei w die Peakbreite an der Basis ist oder: N = 5,54 × (tR / w₀,₅)², wobei w₀,₅ die Breite auf halber Höhe ist
Ein höheres N weist auf eine bessere Säulenleistung hin. Typische Werte für eine 150-mm-C18-Säule liegen zwischen 5.000 und 20.000 theoretischen Böden.
Auflösung (Rs) Rs = 2 × (tR2 − tR1) / (w1 + w2)
Rs ≥ 1,5 ist der Standard für eine Basislinientrennung in quantitativen Methoden; Rs = 1,0 ergibt etwa 4 % Überlappung.
Tailingfaktor (Tf) Tf = (b / a), wobei a der Abstand vom Peakmaximum zur vorderen Flanke und b der Abstand zur hinteren Flanke ist, gemessen bei 5 % der Peakhöhe.
Rechenbeispiel: N und Rs berechnen
Angenommen, zwei benachbarte Peaks haben folgende Werte:
- Peak 1: tR1 = 5,00 min, w1 = 0,40 min
- Peak 2: tR2 = 5,60 min, w2 = 0,44 min
- tM = 0,80 min
Schritt 1 — N für Peak 1: N = 16 × (5,00 / 0,40)² = 16 × 156,25 = 2.500 theoretische Böden
Schritt 2 — Rs: Rs = 2 × (5,60 − 5,00) / (0,40 + 0,44) = 2 × 0,60 / 0,84 = 1,43
Rs = 1,43 liegt knapp unter dem idealen Grenzwert von 1,5. Für die Quantifizierung ist eine Methodenoptimierung ratsam: Säulenlänge erhöhen, Fluss senken oder die Zusammensetzung der mobilen Phase anpassen.
Wie gelangst du von der Peakfläche zur Konzentration?
Die Peakfläche ist ein direktes Maß für die Menge an Analyt, die den Detektor passiert. Ein Unterschied um den Faktor 10 in der Peakfläche entspricht einem Unterschied um den Faktor 10 in der Konzentration, sofern das Detektorsignal im Arbeitsbereich linear ist. Die Peakhöhe reagiert empfindlicher auf Schwankungen der Peakbreite und eignet sich daher weniger für eine genaue Quantifizierung — ein häufiger Fehler bei Studierenden, die einen höheren Peak unmittelbar mit einer höheren Konzentration gleichsetzen.
Schritt 1: korrekte Integration
Setze die Basisliniengrenzen manuell, wenn die Software eine abweichende Basislinie zieht. Filtere Rauschen mit einer geeigneten Zeitkonstante, vermeide jedoch eine Überfilterung, die den Peak künstlich verbreitert.
Schritt 2: Kalibriergerade mit externen Standards
Stelle mindestens vier Standardlösungen mit bekannten Konzentrationen her. Miss die Peakfläche jedes Standards unter identischen Bedingungen.
| Standard | Konzentration (µg/mL) | Peakfläche (mAu·s) |
|---|---|---|
| S1 | — | 2.500 |
| S2 | 1,0 | 2.490 |
| S3 | 2,0 | 4.985 |
| S4 | 5,00 | 12.455 |
Schritt 3: lineare Regression und Berechnung der Probe
Führe eine lineare Regression durch: Fläche = a × Konzentration + b. Mit den obigen Daten ergibt sich ungefähr:
a ≈ 2.490 mAu·s pro µg/mL, b ≈ 5 mAu·s (ein Achsenabschnitt von praktisch null, was eine gute Linearität bestätigt).
Eine Probe mit einer gemessenen Peakfläche von 6.200 mAu·s ergibt:
Konzentration = (6.200 − 5) / 2.490 ≈ 2,49 µg/mL
LOD und LOQ werden konzeptionell über das Signal-Rausch-Verhältnis bestimmt: LOD bei S/N = 3, LOQ bei S/N = 10. Für die Validierung quantitativer Methoden verweist ICH Q2(R1) auf zusätzliche Kriterien für Linearität, Richtigkeit und Präzision.
Achtung: Das Detektorsignal unterscheidet sich je nach Analyt. Ein UV-Detektor bei 254 nm spricht nicht auf Substanzen ohne aromatische oder konjugierte Struktur an. Verwende stets einen Referenzstandard der zu quantifizierenden Substanz oder einen internen Standard mit vergleichbarer Struktur, um Responsefaktoren korrekt zu bestimmen.
Wie beeinflusst der Detektor das Chromatogramm?
Die Wahl des Detektors bestimmt, welche Analyten sichtbar sind, wie empfindlich die Messung ist und wie die y-Achse zu interpretieren ist.
- UV/Vis-Detektor: misst die Absorption bei einer festen Wellenlänge; Angabe in mAu. Geeignet für aromatische Verbindungen, Peptide (214 nm für die Peptidbande) und die meisten pharmazeutischen Substanzen. Einfach und robust.
- PDA (Photodiodenarray): erfasst pro Zeitpunkt ein vollständiges UV-Spektrum. Nützlich für die spektrale Identifizierung und die Prüfung der Peakreinheit: Ein Peak mit einem über seine Form uneinheitlichen Spektrum weist auf Koelution hin.
- MS (Massenspektrometer, LC-MS): liefert Masseninformation pro Peak und ermöglicht so eine Strukturbestätigung. Unverzichtbar für die Spurenanalytik und unbekannte Verbindungen. Ionisierungsverfahren wie ESI (Elektrospray-Ionisierung) oder APCI bestimmen, welche Verbindungen ionisiert werden.
- RI (Brechungsindexdetektor): misst die Änderung des Brechungsindex; geeignet für nicht absorbierende Analyten wie Zucker, Polymere und Lipide. Empfindlich gegenüber Temperaturschwankungen und nicht für die Gradientenelution verwendbar.
Praktische Hinweise je Detektor:
- Wähle bei UV/Vis die Wellenlänge am Absorptionsmaximum des Analyten für maximale Empfindlichkeit; 220 nm bietet eine breite Abdeckung, jedoch höheres Untergrundrauschen.
- Stabilisiere den RI-Detektor vor dem Einsatz mindestens 30–60 Minuten; schon kleine Temperaturschwankungen verursachen eine Basisliniendrift.
- Prüfe bei LC-MS die Ionisierungseinstellungen (Kapillarspannung, Temperatur) je Analytklasse; eine falsche Einstellung unterdrückt das Signal vollständig.
Praxistipp: Prüfe bei der Quantifizierung stets, ob das Detektorsignal im relevanten Konzentrationsbereich linear ist. Ein R²-Wert der Kalibriergeraden unter 0,995 ist ein Signal dafür, dass der lineare Bereich überschritten ist oder die Messung gestört wird.
Isokratisch oder Gradient: Was siehst du im Chromatogramm?
Bei der isokratischen Elution bleibt die Zusammensetzung der mobilen Phase während des gesamten Laufs konstant. Die Retentionszeiten sind reproduzierbar und die Methode ist leicht zu validieren. Peaks früh eluierender Komponenten sind schmal und scharf; später eluierende Komponenten verbreitern sich durch Längsdiffusion.
Bei der Gradientenelution ändert sich das Verhältnis der Komponenten der mobilen Phase (zum Beispiel Wasser/Acetonitril) während des Laufs allmählich. Später eluierende Peaks werden komprimiert: Sie eluieren schärfer als unter isokratischen Bedingungen, was die Empfindlichkeit erhöht. Die Gradientenelution ist unverzichtbar für Proben mit Komponenten über einen breiten Polaritätsbereich, etwa biologische Extrakte oder Peptidgemische.
Sichtbare Unterschiede im Chromatogramm:
- Isokratisch: gleichmäßige Basislinienstabilität, zunehmende Peakbreite bei längeren Retentionszeiten, stabile Untergrundabsorption.
- Gradient: eine ansteigende oder abfallende Basislinie durch die sich ändernde UV-Absorption der mobilen Phase (Lösungsmittelabsorption), komprimierte Peaks spät eluierender Komponenten und eine Re-Äquilibrierungsphase am Ende des Laufs.
Wähle isokratisch für einfache Proben mit Komponenten vergleichbarer Polarität und wenn die Methodenvalidierung Einfachheit verlangt. Wähle einen Gradienten, wenn die Retentionszeiten der Komponenten für eine einzige isokratische Bedingung zu weit auseinanderliegen oder wenn späte Peaks für eine zuverlässige Integration zu breit werden.
Wie interpretierst du ein Chromatogramm Schritt für Schritt?
Ein strukturiertes Vorgehen verhindert, dass Fehler in den Daten erst spät entdeckt werden. Die folgende Checkliste dient als Mindestprotokoll für jeden analytischen Lauf.
- Basislinie und Rauschen prüfen: Ist die Basislinie vor dem ersten Peak flach und stabil? Rauschen über 0,5 mAu bei UV-Detektion erfordert eine Untersuchung (Entgasung, Filterwechsel).
- Retentionszeiten mit dem Referenzstandard vergleichen: Die tR jedes Analyten darf auf demselben System unter denselben Bedingungen um nicht mehr als ±0,1 min von der Referenz abweichen.
- Peakform beurteilen: Tailingfaktor zwischen 0,8 und 1,5; ein Tf > 2,0 weist auf Säulenalterung oder starke Adsorption an aktiven Zentren hin.
- Integrationseinstellungen prüfen: Sind die Basisliniengrenzen korrekt gesetzt? Werden überlappende Peaks korrekt getrennt oder als einer integriert?
- Rs für kritische Paare berechnen: Rs ≥ 1,5 für quantitative Methoden; Rs < 1,0 erfordert eine Methodenanpassung.
- Internen Standard oder Wiederfindung prüfen: Das Peakflächenverhältnis des internen Standards darf zwischen den Injektionen um nicht mehr als ±2 % abweichen.
Akzeptanzkriterien für die Systemeignung (System Suitability)
| Parameter | Typische Akzeptanzgrenze |
|---|---|
| Theoretische Böden (N) | ≥ 2000 (methodenspezifisch) |
| Auflösung (Rs) | ≥ 1,5 für kritische Paare |
| Tailingfaktor (Tf) | 0,8–1,5 |
| RSD Peakfläche (n=6) | ≤ 1,0 % für quantitative Methoden |
| RSD Retentionszeit (n=6) | ≤ 0,5 % |
Liegen ein oder mehrere Parameter außerhalb der Akzeptanzgrenzen, wiederhole den Lauf nicht, ohne zuvor die Ursache ermittelt zu haben. Ein wiederholter Lauf mit demselben Systemfehler liefert keine verwertbaren Daten.
Welche Probleme sind in einem Chromatogramm sichtbar und wie behebst du sie?
Artefakte in einem Chromatogramm sind diagnostische Signale, kein Zufall. Jedes Muster weist auf eine bestimmte Ursache hin.
- Driftende Basislinie: Ursachen sind eine unzureichende Äquilibrierung der Säule, Temperaturschwankungen oder eine sich ändernde Zusammensetzung der mobilen Phase. Abhilfe: Äquilibriere die Säule mit mindestens 10 Säulenvolumina, prüfe die Temperatur des Säulenofens und verwende frisch hergestellte mobile Phase.
- Hohes Rauschen: Luftblasen im Detektor oder in der mobilen Phase, eine verunreinigte Durchflusszelle oder eine defekte Lampe. Entgase die mobile Phase mit Helium oder Vakuum, reinige die Durchflusszelle und ersetze bei UV-Detektoren die Deuteriumlampe.
- Geisterpeaks: Peaks ohne zugehörigen Analyten, verursacht durch Verunreinigungen in der mobilen Phase, Verschleppung (Carry-over) aus einer vorherigen Injektion oder Kontamination im Injektionssystem. Spüle das System mit einem starken Lösungsmittel und prüfe das Verfahren der Nadelspülung.
- Koelution: Zwei Analyten eluieren als ein breiter oder asymmetrischer Peak. Erhöhe Rs durch eine längere Säule, einen angepassten Gradienten oder eine andere stationäre Phase. Die PDA-Detektion hilft, Koelution über spektrale Uneinheitlichkeit über die Peakform hinweg zu erkennen.
- Gespaltene Peaks: ein Peak mit zwei Maxima, verursacht durch einen Hohlraum in der Säule, eine schlechte Lösung der Probe oder ein zu starkes Lösungsmittel in der Probe. Prüfe den Säulenkopf, löse die Probe in der mobilen Phase und verringere das Injektionsvolumen.
- Breite Peaks: eine zu hohe Flussrate, ein zu großes Injektionsvolumen oder Säulenalterung. Senke den Fluss, verringere das Injektionsvolumen oder ersetze die Säule.
Praxistipp: Dokumentiere jede Änderung systematisch: Datum, Charge der mobilen Phase, Säulen-ID und die Anzahl der Injektionen auf der Säule. Wiederkehrende Artefakte lassen sich fast immer auf eine bestimmte Charge oder eine Säule am Ende ihrer Lebensdauer zurückführen.
Zwei ausgearbeitete Beispiele mit vollständigen Berechnungen
Beispiel A: Identifizierung über die Retentionszeit
Gegebene Werte für eine Peptidanalyse:
- tM = 0,80 min (gemessen mit einem nicht retendierten Marker, zum Beispiel Uracil)
- tR des Referenzstandards (zum Beispiel GHK-Cu): 6,40 min
- tR der Probe: 6,38 min
Berechnung der Nettoretentionszeit: tR‘ (Referenz) = 6,40 − 0,80 = 5,60 min tR‘ (Probe) = 6,38 − 0,80 = 5,58 min
Die Differenz von 0,02 min (1,2 Sekunden) liegt innerhalb der Akzeptanzgrenze von ±0,1 min. Der Peak in der Probe wird vorläufig als Zielsubstanz identifiziert. Eine endgültige Bestätigung erfordert eine zweite orthogonale Methode oder eine MS-Bestätigung.
Beispiel B: Quantifizierung über einen externen Standard
Verwende die Kalibrierdaten aus Abschnitt 4 (a = 2.490 mAu·s pro µg/mL, b = 5 mAu·s).
| Standard | Konzentration (µg/mL) | Gemessene Fläche (mAu·s) | Berechnete Fläche (mAu·s) |
|---|---|---|---|
| S1 | — | 2.500 | 2.500 |
| S2 | 1,0 | 2.490 | 2.490 |
| S3 | 2,0 | 4.985 | 4.985 |
| S4 | 5,00 | 12.455 | 12.455 |
| Probe | unbekannt | 6.200 | — |
Konzentration der Probe = (6.200 − 5) / 2.490 = 2,49 µg/mL
Die Linearität (R² ≈ 0,9999) bestätigt, dass die Methode für die Quantifizierung in diesem Bereich geeignet ist. Bewahre bei jedem Bericht die Integrationseinstellungen, die Säulenkennung und die Chargennummern der Standards auf: Reproduzierbarkeit lässt sich nur nachweisen, wenn die Bedingungen vollständig dokumentiert sind.
Praxistipp: Speichere die Integrationseinstellungen als Methodendatei in der Datensoftware (Empower, Chromeleon oder LabSolutions). Manuelle Anpassungen je Lauf sind eine Quelle von Variabilität und machen den Vergleich zwischen Läufen unzuverlässig.
Was sind die wesentlichen Unterschiede zwischen HPLC und GC?
Beide Techniken erzeugen ein Chromatogramm mit der Retentionszeit auf der x-Achse und dem Detektorsignal auf der y-Achse, ihre Einsatzbereiche und Anforderungen unterscheiden sich jedoch wesentlich.
| Merkmal | HPLC | GC |
|---|---|---|
| Aggregatzustand der Probe | Flüssig oder in Lösungsmittel gelöst | Flüchtig oder verdampfbar |
| Thermische Stabilität erforderlich | Nein | Ja (Temperaturbereich methodenspezifisch) |
| Typische Detektoren | UV/Vis, PDA, MS, RI | FID, TCD, MS, ECD |
| Geeignete Analyten | Polare, ionische, große Moleküle (Peptide, Proteine, Zucker) | Kleine, flüchtige, thermisch stabile Moleküle |
| Mobile Phase | Flüssiges Lösungsmittel (Wasser/Acetonitril, Wasser/Methanol) | Inertes Trägergas (Helium, Stickstoff) |
Eine praktische Faustregel: Wähle HPLC für nichtflüchtige, thermisch labile oder polare Verbindungen wie Peptide, Aminosäuren und pharmazeutische Wirkstoffe. GC ist die Methode der Wahl für flüchtige organische Verbindungen, Restlösungsmittel und Gase.
Wie entnimmst du Retentionszeiten und Peakflächen aus einem Chromatogramm?
Das Entnehmen quantitativer Daten aus einem Chromatogramm ist eine Fertigkeit, die Präzision verlangt, nicht bloß Kenntnis der Software.
Retentionszeit bestimmen: Zoome in der Datensoftware auf das Peakmaximum. Lies den tR-Wert am exakten Maximum ab, nicht an der Flanke. Bei asymmetrischen Peaks kann sich das Maximum optisch verschieben; verwende den Wert, den die Software auf Basis der zweiten Ableitung berechnet.
Peakfläche entnehmen: Prüfe zuerst die Basisliniengrenzen, die die Software gesetzt hat. Eine zu früh oder zu spät beginnende Basislinie führt zu einer Über- oder Unterschätzung der Fläche. Wähle bei überlappenden Peaks je nach Grad der Überlappung und den Methodenvorgaben entweder eine senkrechte Trennung (eine vertikale Linie am Tal) oder ein Tangentenverfahren.
Praktische Schritte in der Datensoftware:
- Öffne das Chromatogramm im Integrationsmodus (zum Beispiel „Integration Events“ in Empower oder „Peak Integration“ in LabSolutions von Shimadzu).
- Stelle die minimale Peakbreite und den Schwellenwert so ein, dass Rauschen unterdrückt wird, ohne echte Peaks zu übersehen.
- Exportiere die Integrationstabelle mit tR, Peakfläche, Peakhöhe und Tailingfaktor zur weiteren Berechnung in eine Tabellenkalkulation.
- Vergleiche die entnommenen tR-Werte mit dem Referenzstandard auf demselben System; eine Abweichung von mehr als ±0,1 min erfordert eine Überprüfung.
Quantifizierung mit einer Kalibrierkurve Schritt für Schritt
Ein vollständiges Quantifizierungsverfahren besteht aus fünf Schritten, die in fester Reihenfolge durchgeführt werden.
Schritt 1 — Standardlösungen herstellen: Stelle mindestens vier Konzentrationsstufen her, die den erwarteten Konzentrationsbereich der Probe abdecken. Verwende zertifizierte Referenzstandards bekannter Reinheit; für Peptide sind chargenspezifische CoAs des Lieferanten erforderlich.
Schritt 2 — Standards messen: Injiziere jeden Standard mindestens zweimal unter identischen Bedingungen (Säule, mobile Phase, Fluss, Temperatur, Injektionsvolumen). Berechne die mittlere Peakfläche je Konzentrationsstufe.
Schritt 3 — Kalibriergerade erstellen: Trage die Konzentration (x) gegen die mittlere Peakfläche (y) auf. Führe eine lineare Regression durch. Akzeptiere die Gerade nur, wenn R² ≥ 0,999 für quantitative pharmazeutische Methoden bzw. mindestens R² ≥ 0,995 entsprechend den Grundsätzen von ICH Q2(R1).
Schritt 4 — Probe messen: Injiziere die Probe unter exakt denselben Bedingungen wie die Standards. Lies die Peakfläche ab.
Schritt 5 — Konzentration berechnen: Verwende die Regressionsgleichung:
Konzentration (µg/mL) = (Gemessene Fläche − b) / a
wobei a die Steigung und b der Achsenabschnitt der Kalibriergeraden ist.
Prüfe, ob die berechnete Konzentration innerhalb des kalibrierten Bereichs liegt. Liegt der Wert außerhalb des Bereichs, verdünne die Probe und wiederhole die Messung.
Wie erkennst und unterscheidest du überlappende Peaks?
Überlappende Peaks gehören zu den häufigsten Herausforderungen in der HPLC-Analytik. Sie sind an einem breiten, asymmetrischen Peak mit einer Schulter oder einem Tal zwischen zwei Maxima erkennbar oder an einem Peak, dessen Spektrum (bei PDA-Detektion) über die Peakform hinweg uneinheitlich ist.
Methoden zur Unterscheidung überlappender Peaks:
Chromatographische Trennung verbessern: Erhöhe Rs durch eine längere Säule, eine kleinere Partikelgröße der stationären Phase (zum Beispiel von 5 µm auf Sub-2-µm-Partikel von 1,8 µm für UHPLC), einen optimierten Gradienten oder eine andere stationäre Phase (zum Beispiel von C18 auf C8 oder Phenyl).
Dekonvolution über die Datensoftware: Fortgeschrittene Integrationsverfahren wie das EMG-Fitting (Exponentially Modified Gaussian) modellieren die Peakform mathematisch und trennen überlappende Anteile. Software wie Chromeleon (Thermo Fisher Scientific) und Empower (Waters) bietet Dekonvolutionsoptionen. Das Verfahren funktioniert am besten, wenn die Peaks teilweise getrennt sind (Rs zwischen 0,5 und 1,0) und die Peakformen bekannt sind.
Spektrale PDA-Dekonvolution: Haben zwei überlappende Substanzen unterschiedliche UV-Spektren, kann die PDA-Detektion die Anteile je Wellenlänge trennen. Dies ist keine vollständige chromatographische Trennung, liefert aber quantitative Information je Komponente.
Internen Standard zusetzen: Ein interner Standard mit bekannter Retentionszeit nahe den überlappenden Peaks hilft, die Integrationsgrenze zu kalibrieren und systematische Fehler zu korrigieren.
Bei starker Überlappung (Rs < 0,5) ist die chromatographische Methodenoptimierung die einzige zuverlässige Lösung. Die Dekonvolution bringt eine modellabhängige Unsicherheit mit sich, die die Genauigkeit der Quantifizierung begrenzt.
Die wichtigsten Erkenntnisse
Ein HPLC-Chromatogramm liefert Identifizierung, Quantifizierung und Systemprüfung in einer Messung, sofern die Basislinie stabil ist, die Integration korrekt eingestellt ist und die Retentionszeiten mit zertifizierten Referenzstandards verglichen werden.
| Punkt | Details |
|---|---|
| Identifizierung über die Retentionszeit | Vergleiche die tR der Probe stets mit einem Referenzstandard auf demselben System; eine Abweichung ≤ 0,1 min ist akzeptabel. |
| Quantifizierung über die Peakfläche | Verwende die Peakfläche, nicht die Peakhöhe, und erstelle eine Kalibriergerade mit mindestens vier Standards (R² ≥ 0,999). |
| Systemeignung prüfen | Prüfe vor dem Bericht N, Rs (≥ 1,5), Tailingfaktor (0,8–1,5) und RSD der Peakfläche (≤ 1,0 %). |
| Dokumentation aufbewahren | Speichere Integrationseinstellungen, Säulen-ID, Chargennummern und CoAs je Lauf für Reproduzierbarkeit und Fehlersuche. |
| Überlappende Peaks angehen | Verbessere Rs chromatographisch oder wende eine EMG-Dekonvolution an; bei Rs < 0,5 ist eine Methodenoptimierung notwendig. |
Was Studierende und Nachwuchsforschende oft unterschätzen
Die technische Seite der HPLC-Auswertung lässt sich aus Lehrbüchern und Tutorials lernen. Weniger Beachtung finden die Disziplin der Dokumentation und der Wert, gezielt jeweils nur einen Parameter zu variieren.
Ein häufiger Fehler: einen Lauf zu wiederholen, ohne die Ursache einer Abweichung zu verstehen. Liegt der Tailingfaktor plötzlich bei 2,3, während er gestern noch 1,1 betrug, ist eine Wiederholung sinnlos, solange die Ursache nicht festgestellt ist. Eine systematische Dokumentation, einschließlich Säulenalter, Charge der mobilen Phase und Injektionshistorie, ermöglicht diese Art der Diagnose.
Empfehlenswerte Lernmaterialien sind die HPLC-Primer von Waters und die Tutorials von Thermo Fisher Scientific, beide frei zugänglich und mit ausgearbeiteten Beispielchromatogrammen. Shimadzu bietet über seine LabSolutions-Dokumentation praxisnahe Erläuterungen zu Integrationseinstellungen. Für Validierungskonzepte (LOD, LOQ, Linearität, Präzision) ist ICH Q2(R1) die maßgebliche Referenz.
Übe mit digitalen Integrationswerkzeugen, indem du denselben Datensatz mehrmals mit unterschiedlichen Einstellungen integrierst und die Ergebnisse vergleichst. Vergleiche deine eigenen Läufe mit veröffentlichten Referenzchromatogrammen derselben Verbindungen. Führe ein Laborjournal, in dem du nicht nur die Ergebnisse festhältst, sondern auch die Entscheidungen: Warum wurde die Basislinie hier gezogen, warum wurde dieser Peak als eine Komponente integriert?
Praxistipp: Ändere bei der Optimierung einer Methode stets nur einen Parameter auf einmal. Zwei gleichzeitige Änderungen machen es unmöglich, Ursache und Folge zu unterscheiden.
Empfohlene weiterführende Literatur
- Waters HPLC primer: praxisnahe Erläuterung von Identifizierung und Quantifizierung mit ausgearbeiteten Beispielen zu Peakfläche und Kalibrierberechnungen; zugänglich für Studierende und Routinelabore.
- Thermo Fisher Scientific Chromeleon tutorials: Schritt-für-Schritt-Erläuterung von Integrationseinstellungen, Systemeignung und Datensystemen; verfügbar über die Website von Thermo Fisher Scientific.
- Shimadzu LabSolutions documentation: praxisnahe Handbücher zu Integrationseinstellungen und zur Interpretation von Chromatogrammen; relevant für Nutzer von Shimadzu-Systemen.
- Retentionszeit (Chromatographie) — Wikipedia: eine knappe niederländischsprachige Definition von tR, tM und tR‘ mit Formeln; nützlich als Kurzreferenz.
- ICH Q2(R1) — Validation of Analytical Procedures: die maßgebliche internationale Leitlinie für die Validierung quantitativer Methoden, einschließlich Kriterien für Linearität, LOD, LOQ, Richtigkeit und Präzision. Verfügbar über die ICH-Website (ich.org).
- UHPLCs — How to read HPLC data: eine niederländischsprachige praxisnahe Erläuterung der Chromatogramm-Interpretation, Basislinienkontrolle und Integration.
Dutchpeptidelabs liefert zu jedem Produkt ein chargenspezifisches CoA auf Basis unabhängiger HPLC-Analysen. Die Laborergebnisse sind öffentlich zugänglich und zeigen die Reinheitschromatogramme und Integrationsdaten je Charge. Für Forschende, die die Qualitätskontrolle von Peptiden wie KPV nachvollziehen möchten, bieten diese CoAs ein konkretes Beispiel dafür, wie die HPLC-Quantifizierung in der Praxis angewendet wird.
Dieser Artikel bietet allgemeine wissenschaftliche Informationen zur HPLC-Analytik. Für Methodenvalidierung und regulatorische Zwecke ziehe die geltenden Leitlinien (ICH Q2(R1)) und eine qualifizierte Fachperson der analytischen Chemie hinzu.